第1章 · 关联模型与波函数#
1.1 引言#
本章旨在简要概述格点强关联系统的变分方法(variational approach)。特别地,我们将重点关注那些已被证明能够描述各种稳定物质相(如金属、超导体、能带绝缘体、拓扑绝缘体和量子霍尔态)的著名波函数。在下文中(以及全书范围内),我们假定读者熟悉二次量子化(second-quantization)形式;关于该形式的简洁而完整的综述可参见Fetter和Walecka的著作(2003)。
变分波函数的使用根植于量子力学早期。实际上,在1925−26年量子力学发展后不久,Walter Heitler和Fritz London就提出了对 $H_{2}$ 分子的简化处理,从而为化学键的理论理解开辟了道路(Heitler and London, 1927)。$H_{2}$ 分子基态波函数的Heitler-London拟设将两个电子视为高度关联的,因为两个电子同时位于同一个氢原子上的离子构型被排除在外。使用现代的二次量子化形式,Heitler-London(单重态)具有以下形式:
$$ | \Psi_{\mathrm{HL}} \rangle = \frac{1} {\sqrt{2}} \left( c_{1 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} + c_{2 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} \right) | 0 \rangle ;\tag{1.1} $$这里 $|0\rangle$ 是真空态,$c_{i , \sigma}^{\dagger}$ 在围绕原子 $i = 1 , 2$(位于 $\mathbf{R}_{i}$ 处)的给定轨道 $\phi ( \mathbf{r} - \mathbf{R}_{i} )$ 上创建一个自旋为 $\sigma = \uparrow , \downarrow$ 的电子:
$$ c_{i , \sigma}^{\dagger} = \int \mathbf{dr} \phi ( \mathbf{r} - \mathbf{R}_{i} ) \psi_{\sigma}^{\dagger} ( \mathbf{r} ) ,\tag{1.2} $$其中 $\psi_{\sigma}^{\dagger} ( \mathbf{r} )$ 是费米子场算符。在下文中,我们考虑不同原子上的轨道正交的情况:
$$ \int \mathrm{d} \mathbf{r} \phi^{*} ( \mathbf{r} - \mathbf{R}_{i} ) \phi ( \mathbf{r} - \mathbf{R}_{j} ) = \delta_{i , j} ,\tag{1.3} $$从而得到费米子算符间的反对易关系:
$$ \left\{c_{i , \sigma} , c_{j , \tau}^{\dagger} \right\} = \delta_{i , j} \delta_{\sigma , \tau} ,\tag{1.4} $$$$ \left\{c_{i , \sigma}^{\dagger} , c_{j , \tau}^{\dagger} \right\} = 0 .\tag{1.5} $$在Heitler和London的原始工作中,轨道并非正交(例如,他们考虑了围绕两个原子的类氢轨道),这意味着 $| \Psi_{\mathrm{HL}} \rangle$ 的归一化方式不同。波函数(1.1)在氢分子被"拉伸"时变得非常精确,即当 $| \mathbf{R}_{1} - \mathbf{R}_{2} | \to \infty$ 时,并在原子极限(两个原子间距离无穷大)下变得精确(这里,$\phi ( \mathbf{r} )$ 可取为1s类氢轨道)。事实上,当它们的相对距离变得非常大时,每个原子上"局域化"一个电子在能量上是有利的,而两个电子位于同一个氢原子上的离子构型则因电子-电子排斥而产生很大的能量。
此后不久,Douglas Hartree、Vladimir Fock和John Slater对同一问题采取了明显不同的方法,他们将电子视为相互独立的(Slater, 1930)。在独立电子(Hartree-Fock)近似下,基态波函数由填充了上、下自旋的分子轨道(molecular orbital)构建的Slater行列式(Slater determinant)给出:
$$ | \Psi_{\mathrm{HF}} \rangle = \Phi_{\uparrow}^{\dagger} \Phi_{\downarrow}^{\dagger} | 0 \rangle ,\tag{1.6} $$其中 $\Phi_{\sigma}^{\dagger}$ 在给定的分子轨道上创建一个电子。最简单的情况是通过取围绕每个原子的轨道的线性组合得到:
$$ \Phi_{\sigma}^{\dagger} = \frac{1} {\sqrt{2}} ( c_{1 , \sigma}^{\dagger} + c_{2 , \sigma}^{\dagger} ) ,\tag{1.7} $$从而得到Hartree-Fock波函数的简单形式:
$$ | \Psi_{\mathrm{HF}} \rangle = \frac{1} {2} \left( c_{1 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} + c_{1 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} + c_{2 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} + c_{2 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} \right) | 0 \rangle .\tag{1.8} $$在这里,离子组态 $c_{1 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} | 0 \rangle$ 和 $c_{2 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} | 0 \rangle$ 与非离子组态 $c_{1 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} | 0 \rangle$ 和 $c_{2 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} | 0 \rangle$ 出现的权重相同。因此,当两个氢原子被拉开时,这个变分波函数不能复现原子极限。相反,只要“关闭”电子-电子排斥作用,这个态就成为精确解。
当然,$H_{2}$ 分子的精确结果介于这两个极端情况之间。然而,式(1.1) 和 (1.6) 的变分波函数代表了量子化学和固体物理中考虑的很多体态的雏形。它们是描述局域化和离域化电子(即固体中的Mott绝缘体和金属)的最简单例子。分子轨道方法在描述许多双原子分子和小分子方面取得了巨大成功,因为大多数化学键的相关性相对较弱。
一方面,在量子化学中,为了定量理解化学键,人们一直追求这两种方法。特别是,Linus Pauling 发展了不同电子组态之间共振(resonance)的概念来描述苯分子(Pauling, 1960),将氢分子的 Heitler-London 图像进行了推广。后来,Patrick Fazekas 和 Philip Anderson 扩展了这一方法,引入了共振价键(Resonating Valence-Bond, RVB)绝缘体的概念,其中局域的自旋-1/2 矩耦合形成单重态对;在这里,量子涨落允许在大量子单重态组态之间发生隧穿(即共振)(Fazekas and Anderson, 1974)。随着高温超导体的发现,RVB 理论真正蓬勃发展起来,当时 Anderson 及其合作者(Anderson, 1987; Anderson et al., 1987; Baskaran and Anderson, 1988)提出,一种具有“预形成”单重态对的绝缘 RVB 态,在电子或空穴掺杂后可能自然导致超导。
另一方面,在固体理论中,Hartree-Fock 近似(Hartree-Fock approximation)使得对几种金属和能带绝缘体的精确描述成为可能。此外,Hartree-Fock 方法引入了自洽场(self-consistent field)的概念,其中每个电子感受到其他电子产生的平均场。基于自洽场(导致独立电子图像)的方法在过去五十年中得到了广泛发展,主要是从局域密度近似到密度泛函理论(Density Functional Theory, DFT)(Martin, 2004)。这些方法的失效在存在未充满的 d 或 f 壳层的众多材料中变得显而易见,例如在所谓的重费米子体系(heavy-fermion systems)中(Stewart, 1984)。最著名的例子是铜基高温超导体(Lee et al., 2006);如今,大量新合成的氧化物材料显示出与独立电子近似预测的严重偏离(Imada et al., 1998),因此需要能够包含电子-电子关联的替代方法。定义合适的变分波函数为精确描述若干材料提供了一种可行且有前景的工具,在这些材料中,简单的平均场方法无法捕捉相互作用的作用。
1.2 矩阵形式#
在处理多体问题时,通过以某种方式截断原始(多体)Hilbert 空间,考虑一个有限基组总是方便的。然后,低能态(包括基态)可以在这个截断的基组内近似描述。例如,在式(1.1) 的 Heitler-London 波函数中,只考虑了两个态,其中具有相反自旋的电子占据局域在不同质子周围的轨道;相反,在式(1.8) 的 Hartree-Fock 态中,有四种可能的组态,包括两个电子在同一个质子上的离子组态。在这两个例子中,我们并未真正参照任何哈密顿量,而只是为基态波函数构造了尝试形式(Ansätze)。
换个角度来看,一旦选取了一个包含 $\mathcal{N}$ 个元素的截断基组,哈密顿量就可以写成一个 $\mathcal{N} \times \mathcal{N}$ 的矩阵。用 $|x\rangle$ 表示基组中的通用态,哈密顿量的矩阵元 $\mathcal{H}_{x,x'}$ 由下式给出:
$$ \mathcal{H}_{\boldsymbol{x} , \boldsymbol{x}^{\prime}} \equiv \langle \boldsymbol{x} | \mathcal{H} | \boldsymbol{x}^{\prime} \rangle ,\tag{1.9} $$原则上,这个矩阵元可以从给定的哈密顿量和基组 $\{\vert x \rangle \}$ 计算得出。在 $H_{2}$ 分子的最简单近似下,我们只取四个 $S_{z} = 0$ 的态,它们曾用于海特勒-伦敦(Heitler-London)和哈特里-福克(Hartree-Fock)波函数中:
$$ \begin{array} {r} {| 1 \rangle = c_{1 , \uparrow}^{\dagger} c_{1 , \downarrow}^{\dagger} | 0 \rangle ,} \end{array}\tag{1.10} $$$$ | 2 \rangle = c_{1 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} | 0 \rangle ,\tag{1.11} $$$$ | 3 \rangle = {c}_{2 , \uparrow}^{\dagger} {c}_{1 , \downarrow}^{\dagger} | 0 \rangle ,\tag{1.12} $$$$ \begin{array} {r} {| 4 \rangle = c_{2 , \uparrow}^{\dagger} c_{2 , \downarrow}^{\dagger} | 0 \rangle .} \end{array}\tag{1.13} $$在这个截断的希尔伯特空间中,哈密顿量形式为:
$$ \mathcal{H} = - t \sum_{\sigma} \left( c_{1 , \sigma}^{\dagger} c_{2 , \sigma} + c_{2 , \sigma}^{\dagger} c_{1 , \sigma} \right) + U \sum_{i} n_{i , \uparrow} n_{i , \downarrow} + V \sum_{\sigma , \sigma^{\prime}} n_{1 , \sigma} n_{2 , \sigma^{\prime}} ,\tag{1.14} $$其中 $n_{i , \sigma} = c_{i , \sigma}^{\dagger} c_{i , \sigma}^{\vphantom \dagger}$ 是格点 $i = 1 , 2$ 上自旋 $\sigma$ 的密度;$t , U$ 和 $V$ 是依赖于中心在两个原子上的轨道 $\phi ( \mathbf{r} - \mathbf{R}_{i} )$ 重叠程度的参数:
$$ - t = \int \mathbf{dr} \phi^{*} ( \mathbf{r} - \mathbf{R}_{1} ) \left( - \frac{\hbar^{2}} {2 m} \nabla^{2} - \sum_{i = 1 , 2} \frac{e^{2}} {| \mathbf{r} - \mathbf{R}_{i} |} \right) \phi ( \mathbf{r} - \mathbf{R}_{2} ) ,\tag{1.15} $$$$ U = \int \int \mathbf{dr} \mathbf{dr}^{\prime} \ : | \phi ( \mathbf{r} - \mathbf{R}_{i} ) | ^{2} \frac{e^{2}} {| \mathbf{r} - \mathbf{r}^{\prime} |} | \phi ( \mathbf{r}^{\prime} - \mathbf{R}_{i} ) | ^{2} ,\tag{1.16} $$$$ V = \int \int \mathbf{dr} \mathbf{d r^{\prime}} | \phi ( \mathbf{r} - \mathbf{R}_{1} ) | ^{2} {\frac{e^{2}} {| \mathbf{r} - \mathbf{r}^{\prime} |}} | \phi ( \mathbf{r^{\prime}} - \mathbf{R}_{2} ) | ^{2} .\tag{1.17} $$原则上,哈密顿量(1.14)也包含质子间的库仑相互作用,不过,一旦它们在 $\mathbf{R}_{1}$ 和 $\mathbf{R}_{2}$ 的位置固定,这就是一个常数项。
因此,在截断基组 $\{| 1 \rangle , | 2 \rangle , | 3 \rangle , | 4 \rangle \}$ 内,问题的解对应于对 $4 \times 4$ 矩阵进行对角化:
$$ \mathbf{h} = \left( \begin{array} {c c c c} {U} & {- t} & {- t} & {0} \\ {- t} & {V} & {0} & {- t} \\ {- t} & {0} & {V} & {- t} \\ {0} & {- t} & {- t} & {U} \end{array} \right) .\tag{1.18} $$哈特里-福克波函数是$U = V = 0$时的精确基态,而海特勒-伦敦波函数是$t = 0$且$U > V$时的基态。在$t$、$U$和$V$均为有限的一般情形中,精确基态是这两个波函数的叠加,也是这个截断希尔伯特空间中最优的变分波函数。
当然,通过扩大希尔伯特空间(例如在截断基中包含更多轨道)可以改进近似的质量。主要问题在于,随着截断希尔伯特空间的维数(以及矩阵的规模)增大,问题变得极其复杂。目前,不存在任何精确方法能够以与系统大小呈多项式关系的计算量求解一般的多体哈密顿量。多体问题的复杂度通常是指数级的,这也是强关联问题如此困难的主要原因。
1.3 有效晶格模型#
在本节中,我们将介绍几个晶格模型的例子,它们代表了关联效应显现并产生多种非常规量子相的重要(且在大多数情况下仍未解决)情形。有关关联系统领域的教学式介绍,可参考Fazekas(1999)的著作。
最简单的例子由约翰·哈伯德(John Hubbard,1963)、马丁·古茨维勒(Martin Gutzwiller,1963)和金光纯二郎(Junjiro Kanamori,1963)独立构想,现在通称为哈伯德模型(Hubbard model)。在该模型中,晶格上的电子通过一个仅包含在位项的简化“库仑”势相互相互作用:
$$ \mathcal{H} = - t \sum_{\langle i , j \rangle , \sigma} c_{i , \sigma}^{\dagger} c_{j , \sigma} + \mathrm{h . c .} + U \sum_{i} n_{i , \uparrow} n_{i , \downarrow} ,\tag{1.19} $$其中$\langle \dots \rangle$表示在$d$维空间中给定晶格上的相邻格点。为简单起见,在后续讨论中,我们考虑由原始矢量${\bf a}_{\mu}$($\mu = 1 , \ldots , d$)定义的超立方(布拉维)晶格,并采用周期性边界条件。然而,哈伯德模型可以定义在任何$d$维晶格上。这时,$c_{j , \sigma}^{\dag} \ ( c_{j , \sigma} )$在位于格点$j$上的万尼尔轨道上产生(湮灭)一个自旋为$\sigma$的电子:
$$ \Xi_{j} ( \bf{r} ) = \frac{1} {\sqrt{L}} \sum_{k} e^{- i \bf{k} \cdot \bf{R}} \mathrm{~}^{_{j}} \Psi_{k} ( \bf{r} ) ,\tag{1.20} $$其中$L$是总格点数,$\Psi_{k} ( {\bf r} )$是用围绕每个格点的轨道$\phi ( \mathbf{r} - \mathbf{R}_{i} )$构建的布洛赫态。因此,不同格点上的算符产生正交态,从而满足式(1.4)和式(1.5)的反对易关系。哈伯德模型将式(1.14)的$H_{2}$哈密顿量推广到了氢原子晶格(其中$V = 0$),并定义在这样一个希尔伯特空间中:每个格点可以是空态、单占据态(自旋向上或向下),或双占据态。此外,哈密顿量(1.19)与总的自旋向上或向下粒子数(即$N_{\uparrow}$和$N_{\downarrow}$,$N_{e} = N_{\uparrow} + N_{\downarrow}$为总电子数)对易,因此我们可以分别考虑不同粒子数的子空间。
式(1.19)中与$t$成正比的第一项描述了电子跃迁,它有利于离域态。实际上,当$U = 0$时,哈密顿量可以很容易地在傅里叶空间(即通过平面波)对角化:
$$ c_{k , \sigma}^{\dagger} = \frac{1} {\sqrt{L}} \sum_{j} e^{- i \mathbf{k} \cdot \mathbf{R}_{j}} c_{j , \sigma}^{\dagger} .\tag{1.21} $$经过这个变换后,无相互作用哈密顿量变为:
$$ \mathcal{H}_{t} = \sum_{k , \sigma} \epsilon_{k} c_{k , \sigma}^{\dagger} c_{k , \sigma} ,\tag{1.22} $$其中,对于最近邻跃迁的情形:
$$ \epsilon_{k} = - 2 t \sum_{\mu = 1}^{d} \cos ( \mathbf{k} \cdot \mathbf{a}_{\mu} ) .\tag{1.23} $$任何通过用自旋向上和/或向下的电子填充$k$矢量构建的态都是$\mathcal{H}_{t}$的本征态:
$$ | \Phi_{t} \rangle = \prod_{k , \sigma} \left( c_{k , \sigma}^{\dag} \right)^{\eta_{k , \sigma}} | 0 \rangle ,\tag{1.24} $$其中 $\eta_{k , \sigma} = 1\ :\ ( \eta_{k , \sigma} = 0 )$ 表示动量为 $k$、自旋为 $\sigma$ 的单粒子态被占据(空着);该态的能量为:
$$ E = \sum_{k , \sigma} \eta_{k , \sigma} \epsilon_{k} .\tag{1.25} $$对于 $N_{\uparrow} = N_{\downarrow} = N_{e} / 2$,方程 (1.22) 的基态通过用上下自旋电子填充 $N_{e} / 2$ 个最低能级得到,即对于所有满足 $\epsilon_{k} \leq \epsilon_{F}$ 的动量,$\eta_{k \sigma} = 1$(其中 $\epsilon_{F}$ 表示费米能量),而对于所有满足 $\epsilon_{k} > \epsilon_{F}$ 的动量,$\eta_{k \sigma} = 0$。在有限晶格上,若最高占据能级与最低未占据能级之间存在(有限尺寸)能隙,则基态是唯一的。在热力学极限下,能隙趋于零,在超立方晶格上,该态描述一种金属。
相反,当跃迁项消失时,即 $U / t = \infty$,哈伯德哈密顿量在实空间中已经是对角化的:
$$ {\mathcal{H}}_{U} = U \sum_{i} n_{i , \uparrow} n_{i , \downarrow} .\tag{1.26} $$在这种情况下,任何由将电子放置在晶格格点上构建的状态都是 $\mathcal{H}_{U}$ 的本征态:
$$ {\left| {\Phi_{U}} \right.} = \prod_{i , \sigma} \left( c_{i , \sigma}^{\dag} \right)^{\xi_{i , \sigma}} {\left| 0 \right.} ,\tag{1.27} $$其中 $\xi_{i , \sigma} = 1\ ( \xi_{i , \sigma} = 0 )$ 表示格点 $i$ 被(未被)一个自旋为 $\sigma$ 的电子占据。其能量由下式给出:
$$ E = U \sum_{i} \xi_{i , \uparrow} \xi_{i , \downarrow} = U N_{d} ,\tag{1.28} $$其中$N_{d}$是双重占据位点的数量。基态高度简并,当$N_{e} \leq L$时(对应所有不含双重占据位点的态),$E = 0$;当$L ~ < ~ N_{e} ~ \le ~ 2 L$时(对应所有具有$N_{e} - L$个双重占据位点的态),$E = U ( N_{e} - L )$。特别地,当$N_{e} = L$(半满)时,每个位点恰好有一个电子,简并度等于$2^{L}$,对应每个位点上自旋向上或向下的所有可能构型。这是一种由强电子-电子排斥(即$U / t = \infty$)稳定下来的绝缘体,被称为莫特绝缘体(Mott insulator),以纪念内维尔·莫特(Nevill Mott, 1949, 1990)的开创性工作。
除了这些平凡极限外,哈伯德模型(Hubbard model)能在大型格点(无法进行精确对角化)上精确求解的情况极少。在一维空间且仅考虑最近邻跃迁时,所谓的贝特拟设(Bethe Ansatz)为我们提供了能量和其他热力学量的精确结果,尽管关联函数难以计算(Lieb and Wu, 1968):在这里,当$N_{e} = L$且$U > 0$时,基态是绝缘体;而当$N_{e} \neq L$时,基态是金属。值得注意的是,在任意维度d中,当$U / t = \infty$且$N_{e} = L - 1$(例如,一个空穴)时存在精确解,此时基态是一个完全极化的铁磁体(Nagaoka, 1966)。更一般地,可以证明,在任意格点上,只要$t ~ < ~ 0$、$U / | t | = \infty$且$N_{e} = L - 1$,基态就是完全极化的(Tasaki, 1998)。除此之外,对于一般填充因子$n = N_{e} / L$和相互作用$U / t$的哈伯德模型,其精确基态性质尚不清楚。值得注意的是,在半满情况下,对于方格子上的任意$U / t$值,都可以采用一种无符号问题(即除统计误差外完全精确)的数值精确蒙特卡罗方法;这种方法将在第11章讨论。
从一般角度来看,可以预期,在一般d维格子中,半满即$n = 1$时,对于给定的$U = U_{c}$,会出现金属-绝缘体转变(对于一维的可精确求解模型,$U_{c} = 0$)。这将是一个名副其实的莫特转变(Mott transition),它仅由电子-电子相互作用驱动,而非通过对称性破缺机制:换句话说,电子仅仅因为强关联而局域化。然而,在大多数情况下(当改变格子的维度和配位数时),金属-绝缘体转变伴随着长程序的发展,最显著的是反铁磁序的形成。存在一种超交换耦合(super-exchange coupling),它有利于$U / t$大值时的反铁磁序,这可以通过在$U / t \gg 1$下进行强耦合展开(strong-coupling expansion)来观察到:
当相互作用U远大于跃迁参数t且$n = 1$时,我们可以投影掉所有包含一个或多个双重占据位点的子空间,并得到一个描述自旋自由度的有效低能模型。对于$U / t = \infty$,由于每个位点上电子的自旋可以是向上或向下,基态流形是高度简并的;存在一个有限但很小的跃迁会解除这种简并,产生一个反铁磁超交换耦合$J = 4 t^{2} / U$。实际上,在$t / U$的微扰论二阶,两个自旋相反且相邻的电子可以利用一个产生双重占据位点的虚跃迁过程(见图1.1),而两个自旋平行的电子则无法从中获得任何能量,这归因于泡利不相容原理(Pauli exclusion principle)。结果是,捕捉自旋动力学的有效低能模型由海森堡哈密顿量(Heisenberg Hamiltonian)给出:
$$ {\mathcal{H}} = J \sum_{\langle i , j \rangle} \mathbf{S}_{i} \cdot \mathbf{S}_{j} ,\tag{1.29} $$其中${\bf S}_{j} = ( S_{j}^{x} , S_{j}^{y} , S_{j}^{z} )$是电子的自旋-1/2算符:
$$ S_{j}^{x} = \frac{1} {2} \left( c_{j , \uparrow}^{\dag} c_{j , \downarrow} + c_{j , \downarrow}^{\dag} c_{j , \uparrow} \right) ,\tag{1.30} $$$$ S_{j}^{y} = \frac{1} {2 i} \left( c_{j , \uparrow}^{\dag} c_{j , \downarrow} - c_{j , \downarrow}^{\dag} c_{j , \uparrow} \right) ,\tag{1.31} $$$$ S_{j}^{z} = \frac{1} {2} \left( c_{j , \uparrow}^{\dag} c_{j , \uparrow} - c_{j , \downarrow}^{\dag} c_{j , \downarrow} \right) .\tag{1.32} $$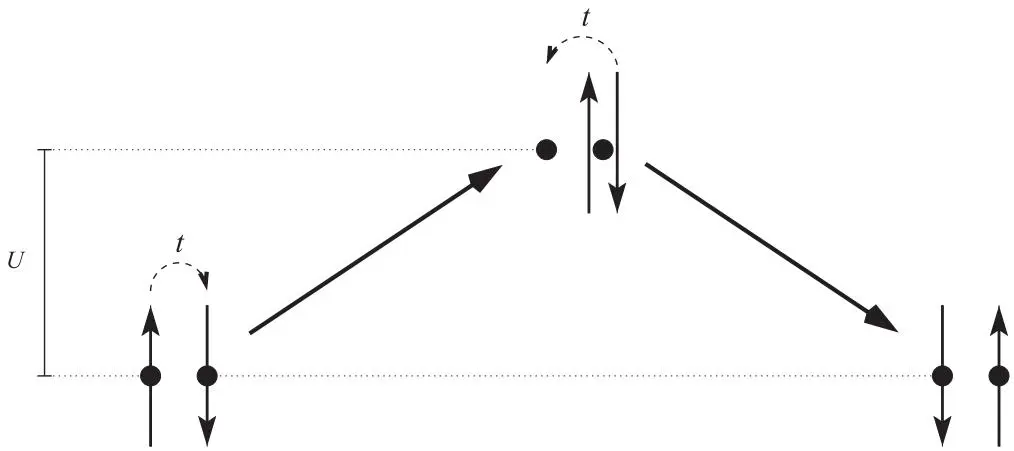
图1.1 在 $t / U$ 的二阶微扰理论中,如果相邻格点的自旋反平行,它们会通过一个产生双占居的虚过程获得能量。
海森堡模型定义在希尔伯特空间中,每个格点都是单占居的。同样,海森堡模型在一维空间中的精确解可以通过贝特拟设(Bethe Ansatz, Bethe, 1931)得到:此时基态没有磁有序,激发谱是无能隙的(这意味着自旋-自旋关联为幂律形式)。一维系统基态缺乏真正磁有序的原因是梅明-瓦格纳定理(Mermin-Wagner theorem, Pitaevskii and Stringari, 1991)的推广。在超过一维的空间中,对于二部晶格(即格点可划分为两个子晶格,且超交换项仅耦合不同子晶格上的格点),存在蒙特卡洛方法可为我们提供数值精确的结果(见第8章)。这些随机方法对于最终证明二维正方晶格上海森堡模型的基态具有长程磁(奈尔)有序(Reger and Young, 1988)至关重要。海森堡模型可以推广到具有任意自旋 S 的值(在这种情况下,对于二部晶格,蒙特卡洛方法也允许我们获得数值精确的结果)。
我们可以向式 (1.29) 的海森堡模型中注入可移动的空穴,从而得到所谓的 $t{-}J$ 模型(Fazekas, 1999):
$$ \mathcal{H} = - t \sum_{\langle i , j \rangle , \sigma} c_{i , \sigma}^{\dagger} c_{j , \sigma}^{\phantom{\dagger}} + \mathrm{h . c .} + J \sum_{\langle i , j \rangle} \left( \mathbf{S}_{i} \cdot \mathbf{S}_{j} - \frac{1} {4} n_{i} n_{j} \right) ,\tag{1.33} $$其中所有算符都作用于没有双占居格点的受限希尔伯特空间。$t{-}J$ 模型捕捉了哈伯德模型在 $n < 1$ 时的强耦合极限,通常被认为是对铜氧化物超导体(Cuprate superconductors)的最小描述(Lee 等, 2006)。此外,$t{-}J$ 模型还可以从包含铜原子和氧原子的三带哈伯德模型的强耦合展开中得到(Zhang and Rice, 1988)。在一维和二维空间中,对于一般的 $J/t$ 比值和电子掺杂浓度 $n$,$t{-}J$ 模型都没有精确解,除非是在一维超对称点 $J/t = 2$ 的情况下(Sutherland, 1975)。
我们想提一下,相互作用为负值 U 的哈伯德模型可以用来描述存在有效吸引力电子-电子相互作用的情况(例如,非推迟的电子-声子耦合,导致超导)。因此,$U < 0$ 的哈伯德模型可以被视为捕捉超导相稳定化的最简单模型。同样在这种情况下,存在蒙特卡洛方法可以对该模型进行数值精确求解(见第11章)。
最后,还可以考虑玻色子的情况,这在各种物理系统中都很重要,例如相互作用的 $^4$He 原子,或代表可能经历超导体-绝缘体转变的紧束缚费米子对。玻色哈伯德模型定义为:
$$ \mathcal{H} = - t \sum_{\langle i , j \rangle} b_{i}^{\dagger} b_{j} + \mathrm{h . c .} + \frac{U} {2} \sum_{i} n_{i} ( n_{i} - 1 ) ,\tag{1.34} $$其中 $b_{i}^{\dag} \ ( b_{i}^{\phantom{\dag}} )$ 在格点 i 上产生(湮灭)一个玻色子,$n_{i} = b_{i}^{\dagger} b_{i}^{}$ 是格点 $i$ 上的玻色子密度;这些产生和湮灭算符满足对易关系:
$$ \left[ b_{i} , b_{j}^{\dagger} \right] = \delta_{i , j} ,\tag{1.35} $$$$ \left[ b_{i}^{\dagger} , b_{j}^{\dagger} \right] = 0 .\tag{1.36} $$哈密顿量 (1.34) 同样与总玻色子数 $N_{b}$ 对易,因此不同粒子数的扇区可以分别处理。注意,玻色哈伯德模型的希尔伯特空间比费米子模型大得多,因为每个格点上可以允许任意数量的玻色子。玻色哈伯德模型只针对排斥相互作用定义,因为玻色子在吸引相互作用下热力学上是不稳定的。
当 $U = 0$ 时,非相互作用基态很容易通过将所有玻色子凝聚到最低能量的单粒子态得到:
$$ | \Phi_{0} \rangle = \frac{1} {\sqrt{N_{b} !}} \left( b_{k = 0}^{\dagger} \right)^{N_{b}} | 0 \rangle .\tag{1.37} $$相反,当 $t = 0$ 时,基态通过将玻色子置于格点上并最小化多占据格点数目(与费米子情况类似)得到:
例如,当 $N_{b} \leq L$ 时,基态只有空位或单占据格点。与费米子情况不同,当 $N_{b} = L$ 时,每个格点一个玻色子的基态是唯一的。
对于这个格点模型,玻色子密度 $n \mathrm{~ = ~} N_{b} / L$ 和相互作用 U 的一般值不存在精确解(从贝特拟设的角度)。尽管如此,对于任意 n 和 $U / t$ 值,可以通过蒙特卡洛技术获得数值精确结果;见第8章。
1.4 变分原理#
与其精确求解截断的哈密顿量(这是一个指数级困难的问题),我们可以效仿海特勒-伦敦(Heitler-London)和哈特里-福克(Hartree-Fock)方法,定义可能捕获关联系统正确低能性质的变分波函数。事实上,为强关联电子或玻色子系统寻找可靠近似时,变分原理构成一个重要支柱。这里,我们讨论变分方法的基本方面。
给定任意近似态 $| \Psi_{\mathrm{var}} \rangle$ 作为给定哈密顿量精确基态 $| \Upsilon_{0} \rangle$ 的近似,我们可以将其变分能量定义为:
$$ E_{\mathrm{var}} = \frac{\langle \Psi_{\mathrm{var}} | \mathcal{H} | \Psi_{\mathrm{var}} \rangle} {\langle \Psi_{\mathrm{var}} | \Psi_{\mathrm{var}} \rangle} .\tag{1.38} $$希尔伯特空间中的任何态都可以用哈密顿量的本征函数 $| \Upsilon_{i} \rangle$(能量为 $E_{i}$)展开,因此变分态可以写为:
$$ | \Psi_{\mathrm{var}} \rangle = \sum_{i} a_{i} | \Upsilon_{i} \rangle ,\tag{1.39} $$其中 $a_{i} = {\langle \Upsilon_{i} | \Psi_{\mathrm{var}} \rangle}$。归一化条件为:
$$ \langle \Psi_{\mathrm{var}} | \Psi_{\mathrm{var}} \rangle = \sum_{i} | a_{i} | ^{2} = 1 .\tag{1.40} $$利用式 (1.39) 的展开,我们容易得到:
$$ \epsilon \equiv E_{\mathrm{var}} - E_{0} = \sum_{i \ne 0} | a_{i} | ^{2} ( E_{i} - E_{0} ) \geq 0 ,\tag{1.41} $$这意味着任何尝试态 $| \Psi_{\mathrm{var}} \rangle$ 都提供了精确能量的上界,并且构成了可控近似技术的基础。实际上,给定任意近似 $| \Psi_{\mathrm{var}} \rangle$,所有计算努力都用于最小化变分能量 $E_{\mathrm{var}}$。
现在让我们分析,一个与精确基态有给定“能量距离”的近似波函数,在何种意义上可以被视为多体基态 $| \Upsilon_{0} \rangle$ 的良好近似。第一激发态能隙起着关键作用,在具有 N 个粒子的系统中该能隙总是有限的(除非出现对非常特定模型和边界条件发生的偶然简并),即 $\Delta = E_{1} - E_{0} > 0$。由式 (1.41) 以及 $E_{i} \ge E_{0} + \Delta$ 这一事实,可得:
$$ \epsilon \geq \Delta \sum_{i \neq 0} | a_{i} | ^{2} ;\tag{1.42} $$然后利用归一化条件 (1.40),最终得到:
$$ \eta = 1 - | a_{0} | ^{2} \leq \frac{\epsilon} {\Delta} .\tag{1.43} $$这一关系告诉我们,为了精确逼近精确基态(即$\eta \ll 1$),一个充分条件是变分能量误差$\epsilon$远小于到第一激发态的能隙$\Delta$。
关联函数(即哈密顿量的非对易厄米算符在$| \Psi_{\mathrm{var}} \rangle$上的期望值)的精度通常比基态能量的精度更差。考虑一个一般算符$\mathcal{O}$,并将变分波函数表示为:
$$ | \Psi_{\mathrm{var}} \rangle = a_{0} | \Upsilon_{0} \rangle + \sqrt{\eta} | \Upsilon^{\prime} \rangle ,\tag{1.44} $$其中$| \Upsilon^{\prime} \rangle$正交于基态$| \Upsilon_{0} \rangle$,$\eta = 1 - | a_{0} | ^{2}$。那么,变分态计算的期望值与精确值之差为:
$$ | \langle \Psi_{\mathrm{var}} | \mathcal{O} | \Psi_{\mathrm{var}} \rangle - \mathcal{O}_{0} | = | 2 a_{0} \sqrt{\eta} \langle \Upsilon_{0} | \mathcal{O} | \Upsilon^{\prime} \rangle + \eta \langle \Upsilon^{\prime} | \mathcal{O} | \Upsilon^{\prime} \rangle - \eta \mathcal{O}_{0} | ,\tag{1.45} $$这里我们用$\mathcal{O}_{0} = \langle \Upsilon_{0} | \mathcal{O} | \Upsilon_{0} \rangle$,为简单起见假设波函数为实数。每当变分态接近精确基态时,$\eta \ll \sqrt{\eta}$,可忽略所有正比于$\eta$的项:
$$ | \langle \Psi_{\mathrm{var}} | \mathcal{O} | \Psi_{\mathrm{var}} \rangle - \mathcal{O}_{0} | \approx \sqrt{\eta} | \langle \Upsilon_{0} | \mathcal{O} | \Upsilon^{\prime} \rangle | ,\tag{1.46} $$这表明关联函数的精度比基态能量更成问题,其含有一个正比于$\sqrt{\eta}$的项。
1.5 变分波函数(Variational Wave Functions)#
由于在二维或更高空间维度中,对于一般耦合常数值,费米子哈伯德模型和玻色子哈伯德模型均无精确解,因此定义合适的变分波函数来捕捉基态性质的主要方面可能是有益的。下面,我们将描述几个代表凝聚态物理重要实例的多体态。
1.5.1 哈特里-福克波函数(Hartree-Fock Wave Functions)#
对于费米子模型,最简单的例子是哈特里-福克近似(Hartree-Fock approximation),其中多体波函数取为经过适当优化的单粒子轨道的乘积态:
$$ | \Psi_{\mathrm{HF}} \rangle = \prod_{\alpha = 1}^{N_{e}} \Phi_{\alpha}^{\dagger} | 0 \rangle ;\tag{1.47} $$这里$\Phi_{\alpha}^{\dagger}$可以用原始费米子算符表示为:
$$ \Phi_{\alpha}^{\dagger} = \sum_{i} W_{\uparrow , \alpha , i}^{*} c_{i , \uparrow}^{\dagger} + \sum_{i} W_{\downarrow , \alpha , i}^{*} c_{i , \downarrow}^{\dagger} ,\tag{1.48} $$其中$\{W_{\sigma , \alpha , i} \}$是复系数,可优化以获得最佳变分态。轨道归一化且相互正交的条件意味着:
$$ \sum_{i} \left( W_{\uparrow , \alpha , i} W_{\uparrow , \beta , i}^{*} + W_{\downarrow , \alpha , i} W_{\downarrow , \beta , i}^{*} \right) = \delta_{\alpha , \beta} .\tag{1.49} $$相应地,原始费米子算符可写为:
$$ c_{i , \uparrow}^{\dag} = \sum_{\alpha} W_{\uparrow , \alpha , i} \Phi_{\alpha}^{\dag} ,\tag{1.50} $$$$ c_{i , \downarrow}^{\dag} = \sum_{\alpha} W_{\downarrow , \alpha , i} \Phi_{\alpha}^{\dag} .\tag{1.51} $$任何哈密顿量的期望值都可以解析地直接计算。例如,对于式(1.19)的哈伯德模型(Hubbard model),变分能量(variational energy)为:
$$ \begin{array} {r l} & {E_{\mathrm{HF}} = \frac{\langle \Psi_{\mathrm{HF}} | \mathcal{H} | \Psi_{\mathrm{HF}} \rangle} {\langle \Psi_{\mathrm{HF}} | \Psi_{\mathrm{HF}} \rangle} = - t \displaystyle \sum_{\langle i , j \rangle , \sigma} \displaystyle \sum_{\alpha = 1}^{N_{e}} W_{\sigma , \alpha , i} W_{\sigma , \alpha , j}^{*} + \mathrm{h . c .}} \\ & {\phantom{=} + U \displaystyle \sum_{i} \displaystyle \sum_{\alpha = 1}^{N_{e}} \displaystyle \sum_{\beta = 1}^{N_{e}} \left( | W_{\uparrow , \alpha , i} | ^{2} | W_{\downarrow , \beta , i} | ^{2} - W_{\uparrow , \alpha , i} W_{\uparrow , \beta , i}^{*} W_{\downarrow , \beta , i} W_{\downarrow , \alpha , i}^{*} \right) ,} \end{array}\tag{1.52} $$这里我们利用了 $\langle \Psi_{\mathrm{HF}} | \Psi_{\mathrm{HF}} \rangle = 1$ 这一事实。通过相对于所有可能的振幅 $W_{\sigma , \alpha , i}^{*}$ 最小化变分能量,可以得到最优多体态:
$$ \frac{\partial E_{\mathrm{HF}}} {\partial W_{\sigma , \alpha , i}^{*}} = - t \sum_{\langle j \rangle_{i}} W_{\sigma , \alpha , j} + U \sum_{\beta = 1}^{N_{e}} \left( | W_{- \sigma , \beta , i} | ^{2} W_{\sigma , \alpha , i} - W_{\sigma , \beta , i} W_{- \sigma , \beta , i}^{*} W_{- \sigma , \alpha , i} \right) ,\tag{1.53} $$其中 $\langle j \rangle_{i}$ 表示与格点 i 相邻的所有格点 j。这里,电子轨道定义了自洽场:与 $U$ 成正比的第一个项(即 $\textstyle \sum_{\beta = 1}^{N_{e}} | W_{- \sigma , \beta , i} | ^{2} $)是“直接”库仑项(direct Coulomb term),而第二个项 $( \mathrm{i . e .}$ $\begin{array} {r} {\sum_{\beta = 1}^{N_{e}} W_{\sigma , \beta , i} W_{- \sigma , \beta , i}^{*} )} \end{array}$ 是“交换”项(exchange term),它源于多体波函数的反对称性。可以通过最速下降法(steepest-descent procedure)获得最优振幅:
$$ W_{\sigma , \alpha , i} W_{\sigma , \alpha , i} - \frac{\partial E_{\mathrm{HF}}} {\partial W_{\sigma , \alpha , i}^{*}} \delta \tau ,\tag{1.54} $$其中 $\delta \tau$ 是一个临时参数,用于确保在每次迭代步骤中降低能量。更新后的轨道不再相互正交;然而,变分能量在取占据轨道的任意线性组合时不会改变,因此,我们可以使用格拉姆-施密特方法(Gram-Schmidt method)获得一组新的正交态。通过这种方式,我们可以迭代此过程直至收敛。
另一种方法是将哈特里-福克波函数(Hartree-Fock wave function)$| \Psi_{\mathrm{HF}} \rangle$ 定义为一个无关联(辅助)哈密顿量(auxiliary Hamiltonian)的基态:
$$ \mathcal{H}_{0} = \sum_{i , j , \sigma , \tau} h_{i , j}^{\sigma , \tau} c_{i , \sigma}^{\dagger} c_{j , \tau} ,\tag{1.55} $$其中 $h_{i , j}^{\sigma , \tau}$ 是变分参数(variational parameters),必须对其进行优化以最小化 $| \Psi_{\mathrm{HF}} \rangle$ 的变分能量。与前一种方法相比,这种方法的优点是,通过对 $h_{i , j}^{\sigma , \tau}$ 采取特定的拟设形式(Ansatz)(例如,通过选择平移不变的 $\mathcal{H}_{0}$ 来施加平移对称性),可以轻松地在波函数中施加选定的对称性。通过定义:
$$ \begin{array} {r} {\Delta_{i , j}^{\sigma , \tau} = \frac{\langle \Psi_{\mathrm{HF}} | c_{i , \sigma}^{\dagger} c_{j , \tau}^{\phantom{}} | \Psi_{\mathrm{HF}} \rangle} {\langle \Psi_{\mathrm{HF}} | \Psi_{\mathrm{HF}} \rangle} ,} \end{array}\tag{1.56} $$对于式(1.19)的哈伯德模型,哈特里-福克方程(Hartree-Fock equations)为:
$$ h_{i , j}^{\sigma , \tau} = - t_{i , j} \delta_{\sigma , \tau} + U \delta_{i , j} \left( \delta_{\sigma , \tau} \Delta_{i , i}^{- \sigma , - \sigma} - \delta_{\sigma , - \tau} \Delta_{i , i}^{\tau , \sigma} \right) ,\tag{1.57} $$其中 $t_{i , j} ~ = ~ t$ 表示最近邻位点,否则为 0。这些也是自洽方程,因为参数集 $\{h_{i , j}^{\sigma , \tau} \}$ 定义多体波函数,而该波函数又通过方程 (1.56) 确定 $\Delta_{i , j}^{\sigma , \tau \bullet} \mathrm{s}$ 的值。
在格点上,通过迭代方法求解哈特里-福克方程相对简单;然而,要达到最低能量对应的解则困难得多,因为在一般情况下,存在多个对应变分能量局部极小值的解。最重要的是,虽然哈特里-福克近似在弱耦合区域可能给出合理结果,但其准确性在中等和强相互作用下变得可疑。例如,莫特绝缘体(Mott insulator)在没有对称性破缺的情况下无法用该近似描述;此外,在纯排斥型哈密顿量中也不可能稳定超导相,从而排除了共振价键物理(Fazekas, 1999)。因此,需要向前迈出一步,以更好地表征强关联系统。
1.5.2 古茨维勒波函数(Gutzwiller Wave Function)#
古茨维勒(Gutzwiller, 1963)构想了一个超越哈特里-福克近似的关联态的最简单例子,用于描述哈伯德 U 相互作用在减少多重占据位点构型权重方面的效应。古茨维勒波函数从无相互作用基态 $\left| {\Phi_{0}} \right.$(无论是费米子还是玻色子)出发,然后应用一个算符 $\mathcal{P}_{\mathrm{G}}$,该算符抑制多重占据位点构型的权重:
$$ \begin{array} {r} {| \Psi_{\mathrm{G}} \rangle = \mathcal{P}_{\mathrm{G}} | \Phi_{0} \rangle ;} \end{array}\tag{1.58} $$这里 $\mathcal{P}_{\mathrm{G}}$ 是所谓的古茨维勒因子,它依赖于单个变分参数 $g \left( {\mathrm{e . g . ,}} g > 0 \right)$(对于排斥型哈伯德模型):
$$ \mathcal{P}_{\mathrm{G}} = \exp \left[ - \frac{g} {2} \sum_{i} ( n_{i} - n )^{2} \right] ,\tag{1.59} $$其中 n 为平均密度。通常也会考虑将 $\left| {\Phi_{0}} \right.$ 推广为一般的无相互作用(即哈特里-福克)态。
一旦将变分态展开到一组基矢 $\{| x \rangle \}$(其元素表示粒子占据格点位置的构型),古茨维勒因子的作用就变得清晰。事实上,由于古茨维勒因子在这组基下是对角的(它包含每个位点的密度算符 $n_{i}$),我们有:
$$ \langle \boldsymbol{x} | \Psi_{\mathrm{G}} \rangle = \mathcal{P}_{\mathrm{G}} ( \boldsymbol{x} ) \langle \boldsymbol{x} | \Phi_{0} \rangle ,\tag{1.60} $$其中 $\mathcal{P}_{\mathrm{G}} ( x ) \ \leq \ 1$ 是一个数值,它取决于构型 |x- 中双占据(或多重占据)位点的数量。因此,无相互作用态 $\langle x | \Phi_{0} \rangle$ 的振幅被 $\mathcal{P}_{\mathrm{G}} ( x )$ 重新归一化。在氢分子的简单例子中,我们可以取哈特里-福克波函数 (1.8) 作为无相互作用态 $\left| {\Phi_{0}} \right.$,因此,忽略归一化常数后有:
$$ \left| \Psi_{\mathrm{G}} \right. \propto \left( e^{- g} c_{1 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} + c_{1 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} + c_{2 , \uparrow}^{\dag} c_{1 , \downarrow}^{\dag} + e^{- g} c_{2 , \uparrow}^{\dag} c_{2 , \downarrow}^{\dag} \right) \left| 0 \right. .\tag{1.61} $$因此,在这种方法下,可以在哈特里-福克近似(对应 $g = 0$)和海特勒-伦敦近似(对应 $g = \infty$ 极限)之间进行插值。
现在我们来讨论任意数量格点的情况。对于哈伯德模型,当粒子密度为 $n = 1$ 时,我们论证了在有限的 $U/t$ 值处预计会发生金属-绝缘体(对于费米子)或超流-绝缘体(对于玻色子)转变。然而,一个简单的论证表明,只有当变分参数 $g$ 趋于无穷时,古茨维勒波函数(Gutzwiller Wave Function)才能描述这种转变。实际上,对于 $n = 1$,平均每个格点有一个粒子,密度激发由双占据态和空穴态代表。在无相互作用态 $\left| {\Phi_{0}} \right.$ 中,这些物体可以自由移动,从而负责导电性(例如,在费米子模型中,双占据态相对于平均背景带负电,而空穴态带正电)。古茨维勒因子的作用是抑制这些物体的形成;然而,一旦生成,双占据态和空穴态就不再关联,从而可以独立自由移动。只有当能量惩罚为无穷大时,才能得到绝缘体;此时所有密度自由度都被冻结,无法进行输运,这导致了对真实绝缘体的过于简化的描述,而真实绝缘体中密度涨落始终存在。大量计算表明,玻色子系统中的超流-绝缘体转变发生在有限的 $U/t$ 值处,即最优参数 $g$ 在有限的 $U/t$ 值处发散(Rokhsar and Kotliar, 1991; Krauth et al., 1992);相反,对于费米子,$g$ 在所有 $U/t$ 值下都是有限的,只有在 $U/t = \infty$ 时发散(Yokoyama and Shiba, 1987a,b, 1990)。
最后,我们简要讨论 $g = \infty$ 极限下 $n = 1$ 的情况。在玻色子系统中,应用 $g = \infty$ 的古茨维勒因子后,只有一个每个格点恰好有一个玻色子的构型幸存下来,这意味着完全投影态是平凡的。相反,在费米子情况下,仍然存在指数级数量的单占据态,它们因自旋构型不同而不同。因此,非平凡的自旋涨落仍然允许存在,可能最终导致通过取完全投影波函数得到的共振价键(resonant valence bond, RVB)绝缘体:
$$ \begin{array} {r} {| \Psi_{\infty} \rangle = \mathcal{P}_{\infty} | \Phi_{0} \rangle ,} \end{array}\tag{1.62} $$其中完全古茨维勒投影子(即 $g = \infty$)由下式给出:
$$ \mathcal{P}_{\infty} = \prod_{i} \left( n_{i , \uparrow} - n_{i , \downarrow} \right)^{2} .\tag{1.63} $$下面,我们将讨论几个通过对特定无相互作用波函数进行古茨维勒投影得到的RVB态的例子。
1.5.3 密度-密度Jastrow波函数#
正如我们在上一节所讨论的,带有密度涨落的绝缘体的变分描述无法被简单的古茨维勒波函数(1.58)捕捉到,需要对应用于无相互作用波函数的关联项进行修改。另一种替代方法是从描述局域的 $U/t = \infty$ 极限的波函数出发,然后包括一个使电子离域化的项(Eichenberger and Baeriswyl, 2007)。下面,我们将采用前一种方法。
古茨维勒波函数的一个直接推广是在关联子中包含长程项:
$$ | \Psi_{\mathrm{J}} \rangle = {\mathcal{I}} | \Phi_{0} \rangle ,\tag{1.64} $$其中 $\mathcal{I}$ 是所谓的Jastrow因子(Jastrow, 1955),它在古茨维勒波函数之前就已被引入连续模型。在格点中,$\mathcal{I}$ 取一个简单的形式:
$$ \mathcal{T} = \exp \left[ - \frac{1} {2} \sum_{i , j} \nu_{i , j} ( n_{i} - n ) ( n_{j} - n ) \right] ,\tag{1.65} $$其中 $\nu_{i , j}$ 是变分态中密度-密度关联的赝势。对于具有平移不变性的模型,如哈伯德哈密顿量(1.19),$\nu_{i , j}$ 只取决于两个格点 i 和 $j$ 的相对距离,即 $| {\bf R}_{i} - {\bf R}_{j} |$;此外,格点内项 $\nu_{i , i}$ 对应于古茨维勒参数 g。Jastrow 赝势可以通过某种方式参数化,以减少变分参数的数量,也可以对所有可能距离进行优化,在平移不变系统中这些距离的数量为 $O ( L )$;在第 6 章中,我们将讨论一种高效算法来寻找最优的 Jastrow 参数 $\nu_{i , j}$。Jastrow 因子的长程尾的作用是创建空穴态与双占据态之间的束缚态,可能阻碍导电,但仍允许局域密度涨落。事实上,我们已经证明,在费米子体系和玻色子体系中,这种 Jastrow 项可以将非相互作用的金属态 $\left| {\Phi_{0}} \right.$ 转变为绝缘体(Capello 等人,2005, 2006, 2007, 2008)。特别地,令(平移不变)赝势 $\nu_{i , j}$ 的傅里叶变换为 $\nu_{q}$,则无带隙(即金属)相的特征是在任意空间维度 d 下,当 $| \mathbf{q} | \to 0$ 时 $\nu_{q} \approx 1 / | \mathbf{q} |$;相比之下,在一维体系下,当 $| \mathbf{q} | \to 0$ 时 $\nu_{q} \approx 1 / | \mathbf{q} | ^{2}$ 将得到完全带隙(即绝缘)相(Capello 等人,2005, 2008)。赝势的这种奇异行为导致密度-密度关联呈指数衰减。在二维和三维空间中,当 $\beta$ 足够大时,$\nu_{q} \approx \beta / | \mathbf{q} | ^{d}$ 会生成空穴态-双占据态束缚态(Capello 等人,2006, 2007)。然而,通过能量最小化得到的这些赝势行为并不足以获得完全带隙相,因为密度-密度关联中仍然存在残余的幂律行为。
如前所述,引入式 (1.64) 的 Jastrow 波函数是为了研究连续模型(Jastrow, 1955),并已被用于在首次多体体系中进行量子蒙特卡洛计算(McMillan, 1965)。更准确地说,人们考虑了一个相互作用的玻色子系统,用伦纳德-琼斯相互作用来模拟三维空间中4He 的基态性质。这里,采用第一量子化记号,包含 $N_{b}$ 个玻色子的波函数为:
$$ \Psi_{\mathrm{J}} ( {\bf r}_{1} , \dots , {\bf r}_{N_{b}} ) = \prod_{i < j} f ( r_{i , j} ) = \exp \left[ - \sum_{i < j} u ( r_{i , j} ) \right] ,\tag{1.66} $$其中 $\left\{\mathbf{r}_{i} \right\}$ 是玻色子的坐标,$f ( r_{i , j} ) = \exp [ - u ( r_{i , j} ) ]$ 是依赖于两个玻色子相对距离 $r_{i , j} = | \mathbf{r}_{i} - \mathbf{r}_{j} |$ 的函数。注意,式 (1.66) 中的波函数在交换两个粒子时是完全对称的,因此具有玻色子波函数的正确对称性。
可以通过将对称的 Jastrow 因子 $\Pi_{i < j} f ( r_{i , j} )$ 作用于一个(反对称的)斯莱特行列式来获得适用于 $N_{e}$ 个费米子的关联波函数,使用第一量子化记号,该行列式为:
$$ \Psi_{\mathrm{HF}} ( \mathbf{r}_{1} , \dots , \mathbf{r}_{N_{e}} ) = {\operatorname*{det}} \{\phi_{\alpha} ( \mathbf{r}_{j} ) \} ,\tag{1.67} $$其中 $\{\phi_{\alpha} ( {\bf r}_{j} ) \}$ 是一组单粒子轨道。于是,Jastrow-斯莱特波函数为:
$$ \Psi_{\mathrm{JS}} ( {\bf r}_{1} , \ldots , {\bf r}_{N_{e}} ) = \prod_{i < j} f ( r_{i , j} ) \times \Psi_{\mathrm{HF}} ( {\bf r}_{1} , \ldots , {\bf r}_{N_{e}} ) .\tag{1.68} $$总的来看,这个波函数在两个粒子交换时是反对称的,因此具有费米子态的正确对称性。
1.5.4 回流波函数(Backflow Wave Function)#
除了引入Jastrow因子之外,另一种改进无相互作用波函数的方法是构造一个多行列式(变分)波函数,它由不同量子态的线性组合写成。例如,在位组态相互作用(configuration-interaction)方案中(Szabo and Ostlund, 1996),我们有:
$$ | \Psi_{\mathrm{CI}} \rangle = A_{0} | \Psi_{\mathrm{HF}} \rangle + \sum_{\alpha = 1}^{N_{c}} A_{\alpha} | \Psi_{\mathrm{HF} , \alpha} \rangle ,\tag{1.69} $$其中 $| \Psi_{\mathrm{HF}} \rangle$ 是一个给定的 Hartree-Fock 波函数,它是某个合适的无相互作用哈密顿量的基态,$\{| \Psi_{\mathrm{HF} , \alpha} \rangle \}$ 是通过考虑在 $| \Psi_{\mathrm{HF}} \rangle$ 基础上的粒子-空穴激发而得到的一组态;$\{A_{\alpha} \}$ 表示一组变分参数。通过考虑所有可能的虚激发,该方法变得精确。事实上,这种方法等同于在上述波函数的基组内计算最佳态。在实践中,该技术适用于描述原子和小分子,因为在这类情况下 $N_{c}$ 可以保持足够小,但不适用于扩展系统,如固体,因为在后一种情况下,需要指数级数量的态才能达到对关联体系的精确近似。
另一种更实用的将某些关联纳入原始变分态的方法是引入一种允许轨道依赖于其他粒子位置的参数化方法,这导致了回流关联(backflow correlations)的概念。在量子系统中,一个移动的粒子会被其他所有粒子产生的反流所包围;这种流动模式的存在会推开粒子,从而防止它们之间有显著的重叠。这一思想最初由 Wigner 和 Seitz (1934) 提出,随后由 Feynman (1954) 以及 Feynman 和 Cohen (1956) 在 $^4$He 中的激发以及液体 $^4$He 中 $^3$He 杂质的有效质量的背景下加以发展。在费米子情况下,斯莱特行列式并不是通过电子的实际位置 $(\mathbf{r}_1, \ldots, \mathbf{r}_{N_e})$ 构造的(见式 (1.67)),而是使用由下式给出的新“坐标”:
$$ \mathbf{r}_{i}^{b} = \mathbf{r}_{i} + \sum_{j \neq i} \eta ( | \mathbf{r}_{i} - \mathbf{r}_{j} | ) ( \mathbf{r}_{j} - \mathbf{r}_{i} ) ,\tag{1.70} $$其中 $\eta ( | \mathbf{r}_{i} - \mathbf{r}_{j} | )$ 是一个合适的函数,描述第 $i$ 个粒子由于第 $j$ 个粒子而产生的有效位移。最简单的波函数是通过取位置为 $\{\mathbf{r}_{i}^{b} \}$ 的平面波来构建的。回流关联的影响在斯莱特行列式中引入了多体效应,因为当第 $i$ 个电子移动时,所有新的“坐标”都会被修改,从而所有粒子都会对该单个电子的移动做出响应,并相应调整它们的位置。
包含 Jastrow 因子和回流关联的波函数已在所谓的超网状链近似(hyper-netted chain approximation)中被用于研究氦体系(Pandharipande and Itoh, 1973; Schmidt and Pandharipande, 1979)。随后,它们也被用于蒙特卡洛计算,以计算二维和三维空间中均匀电子气的性质(Kwon et al., 1993, 1998)。回流波函数的优点在于仅使用单个斯莱特行列式,这使我们能够对大量粒子进行计算。
最近,通过修改单电子轨道来改进变分波函数的相同思想已扩展到了格点模型(lattice models)(Tocchio et al., 2008, 2011)。在这里,变换式 (1.70) 无法应用,因为电子位于格点之上。尽管如此,我们可以想象 Hartree-Fock 轨道 (1.48) 的振幅会根据多体组态而改变:
$$ W_{\sigma , i , \alpha}^{b} = \eta_{0} W_{\sigma , i , \alpha} + \sum_{j \neq i} \eta_{j} \mathcal{O}_{i , j} W_{\sigma , j , \alpha} ,\tag{1.71} $$其中 $\{\eta_{j} \}$ 是一组变分参数,$\mathcal{O}_{i , j}$ 是作用于格点 $i$ 和 $j$ 的一般多体算符。例如,在排斥性哈伯德模型(repulsive Hubbard model)中,对于较大的 $U / t$ 值,形成空穴-双占据子对(holon-doublon pairs)在能量上代价高昂;因此,这些对象倾向于重新组合成单占据格点。在这种情况下,我们可以考虑一个多体算符 $\mathcal{O}_{i , j} \ : = \ : D_{i} H_{j}$ ,其中 $D_{i} \ ( H_{i} )$ 是若格点 $i$ 被双占据(空)则为1、否则为0的算符。那么,通过取这些新“轨道”的斯莱特行列式(Slater determinant)构建的多体态将包含单占据项,从而释放能量。如 Tocchio 等人(2008, 2011)所述,还可以考虑新“轨道”更复杂的表达式。
1.5.5 霍尔丹-沙斯特里波函数(Haldane-Shastry Wave Function)#
正如我们在前面几节所见,斯莱特行列式描述非相互作用费米子,由单粒子轨道构建;而Jastrow因子(Jastrow factors)通过依赖于两个粒子相对位置的赝势 $f ( r_{i , j} )$ 参数化,在波函数中引入两体关联。值得注意的是,存在斯莱特行列式等价于Jastrow因子的例子。当斯莱特行列式由所谓的范德蒙德矩阵(Vandermonde matrix)构建时,正是这种情况:
$$ \begin{array} {r} {{\bf V} = \left( \begin{array} {c c c c c} {1} & {\alpha_{1}} & {\alpha_{1}^{2}} & {\dots} & {\alpha_{1}^{N - 1}} \\ {1} & {\alpha_{2}} & {\alpha_{2}^{2}} & {\dots} & {\alpha_{2}^{N - 1}} \\ {1} & {\alpha_{3}} & {\alpha_{3}^{2}} & {\dots} & {\alpha_{3}^{N - 1}} \\ {\vdots} & {\vdots} & {\vdots} & {\ddots} & {\vdots} \\ {1} & {\alpha_{N}} & {\alpha_{N}^{2}} & {\dots} & {\alpha_{N}^{N - 1}} \end{array} \right) ,} \end{array}\tag{1.72} $$其中 $\alpha_{i}$ 是一个通用的(复)数。更简洁地,$V_{i , j} = \alpha_{i}^{j - 1}$ 。这个矩阵的行列式由下式给出:
$$ \operatorname * {det} \{V_{i , j} \} = \prod_{i < j} ( \alpha_{j} - \alpha_{i} ) .\tag{1.73} $$一旦我们将 $\left\{\alpha_{i} \right\}$ 解释为粒子的坐标(如式(1.66)),就得到了行列式与Jastrow因子之间的等价性。这种对应关系的最简单例子是一维晶格(具有L个格点和周期性边界条件)上的无自旋非相互作用费米子:
$$ \mathcal{H} = - t \sum_{i} c_{i}^{\dagger} c_{i + 1} + \mathrm{h . c .} ;\tag{1.74} $$那么,单粒子轨道由平面波给出,由动量 $k = 2 \pi n / L$ 标记,其中 $n = 0 , \ldots , L - 1$ :
$$ c_{k}^{\dagger} = \frac{1} {\sqrt{L}} \sum_{j} e^{- i k X_{j}} c_{j}^{\dagger} .\tag{1.75} $$对于奇数个电子,多体基态是唯一的,通过填充 $N_{e}$ 个最低能级得到:
$$ \Psi_{\mathrm{SF}} ( X_{1} , \dots , X_{N_{e}} ) = \operatorname*{det} \left( \begin{array} {c c c c} {\alpha_{1}^{- L_{e}}} & {\alpha_{1}^{- ( L_{e} - 1 )}} & {\dots} & {\alpha_{1}^{L_{e}}} \\ {\alpha_{2}^{- L_{e}}} & {\alpha_{2}^{- ( L_{e} - 1 )}} & {\dots} & {\alpha_{2}^{L_{e}}} \\ {\vdots} & {\vdots} & {\ddots} & {\vdots} \\ {\alpha_{N_{e}}^{- L_{e}}} & {\alpha_{N_{e}}^{- ( L_{e} - 1 )}} & {\dots} & {\alpha_{N_{e}}^{L_{e}}} \end{array} \right) ,\tag{1.76} $$其中我们定义了 $\alpha_{j} ~ \equiv ~ \exp ( - 2 \pi i X_{j} / L )$ 和 $L_{e} \equiv ( N_{e} - 1 ) / 2$ 。然后,上述行列式可以改写为以下形式:
$$ \Psi_{\mathrm{SF}} ( X_{1} , \dots , X_{N_{e}} ) = \prod_{i} \alpha_{i}^{- L_{e}} \operatorname*{det} \left( \begin{array} {c c c c} {{1}} & {{\alpha_{1}}} & {{\dots}} & {{\alpha_{1}^{N_{e} - 1}}} \\ {{1}} & {{\alpha_{2}}} & {{\dots}} & {{\alpha_{2}^{N_{e} - 1}}} \\ {{\vdots}} & {{\vdots}} & {{\ddots}} & {{\vdots}} \\ {{1}} & {{\alpha_{N_{e}}}} & {{\dots}} & {{\alpha_{N_{e}}^{N_{e} - 1}}} \end{array} \right) ,\tag{1.77} $$除了一个相位因子外,这是一个范德蒙德行列式:
$$ \Psi_{\mathrm{SF}} ( X_{1} , \dots , X_{N_{e}} ) = \prod_{i} \alpha_{i}^{- L_{e}} \prod_{i < j} \left( \alpha_{j} - \alpha_{i} \right) .\tag{1.78} $$最后,利用 $\alpha_{j} \mathrm{^{*} s} .$ 的定义,我们得到(忽略归一化因子):
$$ \Psi_{\mathrm{SF}} ( X_{1} , \dots , X_{N_{e}} ) \propto \prod_{i < j} \sin \left( \frac{\pi ( X_{j} - X_{i} )} {L} \right) .\tag{1.79} $$一个更不平凡的、基态波函数可用范德蒙德行列式精确写出的例子是一维长程相互作用的海森堡模型,即所谓的霍尔丹-沙斯特里模型(Haldane-Shastry model)(Haldane, 1988; Shastry, 1988):
$$ {\mathcal{H}} = \sum_{i , j} J_{i , j} \mathbf{S}_{i} \cdot \mathbf{S}_{j} ,\tag{1.80} $$其中 $\mathbf{S}_{i}$ 是格点 i 上的自旋-1/2 算符,超交换耦合常数为 $J_{i , j} = J / d_{i , j}^{2}$ ,它依赖于两个格点 $( i , j )$ 之间的弦距离(chord distance):
$$ d_{i , j} = \frac{L} {\pi} \left| \sin \left[ \frac{\pi ( i - j )} {L} \right] \right| .\tag{1.81} $$这里,基态波函数写为:
$$ \Psi_{\mathrm{HS}} ( X_{1} , \dots , X_{N_{e}} ) = \prod_{i} e^{\pi i X_{i}} \prod_{i < j} \left[ \sin \left( \frac{\pi ( X_{j} - X_{i} )} {L} \right) \right]^{2} ,\tag{1.82} $$其中 $\{X_{i} \}$ 表示自旋向上的格点位置。用二次量子化符号,霍尔丹-沙斯特里波函数可写为自旋电子(spinful electrons)的 Gutzwiller 投影态:
$$ | \Psi_{\mathrm{HS}} \rangle = \mathcal{P}_{\infty} \prod_{| k | < k_{F}} c_{k , \uparrow}^{\dagger} c_{k , \downarrow}^{\dagger} | 0 \rangle ,\tag{1.83} $$其中 $k_{F} = \pi / 2$ ,即 $N_{e} = L / 2$
霍尔丹-沙斯特里模型的基本激发是分数化的 $S = 1 / 2$ 客体,称为自旋子(spinons),与最近邻相互作用的海森堡模型类似(Bethe, 1931; Faddeev and Takhtajan, 1981)。然而,具有方程 (1.81) 所示长程相互作用的模型的独特之处在于,自旋子激发是自由的,并且 $S = 1$ 的能谱完全由双自旋子激发构成(Haldane, 1991)。
最后我们提一下,霍尔丹-沙斯特里模型是受之前一个连续一维长程相互作用系统精确解(Sutherland, 1971)的启发而提出的:
$$ \mathcal{H} = - \sum_{i} \frac{\partial^{2}} {\partial X_{i}^{2}} + \frac{g \pi^{2}} {L^{2}} \sum_{i < j} \left[ \sin \left( \frac{\pi ( X_{j} - X_{i} )} {L} \right) \right]^{- 2} ,\tag{1.84} $$其中 $g$ 定义了势能的耦合强度。同样,在这个例子中,基态波函数也具有类似于 Jastrow 的形式,它依赖于一个由 g 值决定的实数 λ,即 $g = 2 \lambda ( \lambda - 1 )$ :
$$ \Psi_{\mathrm{Sutherland}} ( X_{1} , \dots , X_{N_{e}} ) = \prod_{i < j} \left[ \sin \left( \frac{\pi ( X_{j} - X_{i} )} {L} \right) \right]^{\lambda} .\tag{1.85} $$1.5.6 劳克林波函数(Laughlin Wave Function)#
另一个范德蒙德行列式提供精确基态波函数的例子是,当连续体中的电子被限制在二维空间并存在外磁场 B 时。特别地,使用
对称规范(symmetric gauge)和圆盘几何(disk geometry),最低朗道能级(lowest Landau level)中的单粒子轨道由下式给出(Jain, 2012):
$$ \psi_{k} ( z_{j} ) = C_{k} \ : z_{j}^{k} \ : e^{- \frac{eB} {4 \hbar c} | z_{j} | ^{2}} ,\tag{1.86} $$其中 k 是非负整数, $C_{k}$ 是归一化因子, $z_{j} = X_{j} - i Y_{j}$ 是平面上第 j 个粒子坐标 $( X_{j} , Y_{j} )$ 的复数表示。因此,描述填充了的最低朗道能级的独特多体态由 $\bar{V_{j , k}} = z_{j}^{k - 1}$ (忽略不相关项)的范德蒙德行列式给出:
$$ \Psi_{\mathrm{LLL}} ( z_{1} , \dots , z_{N_{e}} ) = \prod_{i < j} ( z_{j} - z_{i} ) = \operatorname*{det} \left( \begin{array} {c c c c} {{1}} & {{z_{1}}} & {{\dots}} & {{z_{1}^{N_{e} - 1}}} \\ {{1}} & {{z_{2}}} & {{\dots}} & {{z_{2}^{N_{e} - 1}}} \\ {{\vdots}} & {{\vdots}} & {{\ddots}} & {{\vdots}} \\ {{1}} & {{z_{N_{e}}}} & {{\dots}} & {{z_{N_{e}}^{N_{e} - 1}}} \end{array} \right) .\tag{1.87} $$Robert Laughlin 对于在分数填充因子 $\nu = 1 / m$ 下得到的不可压缩量子流体,给出了一个非常简单而准确的描述 (Laughlin, 1983)。他受到了最低朗道能级无相互作用波函数 (1.87) 的形式以及用于描述超流 4He 的 Jastrow 波函数 (1.66) 成功之处的启发。劳克林波函数(Laughlin wave function)在忽略无关常数项后,由下式给出:
$$ \Psi_{\mathrm{Laughlin}} ( z_{1} , \dots , z_{N_{e}} ) = \prod_{i < j} ( z_{j} - z_{i} )^{m} .\tag{1.88} $$这里,交换两个电子时的正确对称性由 $m$ 的奇整数值保证,对应于最低朗道能级中的填充因子 $\nu = 1 / m$。值得注意的是,劳克林波函数恰好是具有接触相互作用(contact interaction)的哈密顿量的精确基态 (Haldane, 1983);此外,它们也对包含完整库仑相互作用(Coulomb interaction)的微观哈密顿量给出了极好的描述 (Fano et al., 1986)。一方面,劳克林波函数可以写成作用在式 (1.87) 的范德蒙德行列式(Vandermonde determinant)上的 Jastrow 因子;实际上,取 $m = 2 p + 1$,我们有:
$$ \Psi_{\mathrm{Laughlin}} ( z_{1} , \ldots , z_{N_{e}} ) = \prod_{i < j} ( z_{j} - z_{i} )^{2 p} \prod_{i < j} ( z_{j} - z_{i} ) ;\tag{1.89} $$这里,第一项(在粒子交换下对称)可视为一个 Jastrow 因子,它作用于第二项(是反对称的)。另一方面,我们可以利用 $\begin{array} {r} {\prod_{i < j} ( z_{j} - z_{i} )^{2 p} = ( - 1 )^{pm} \prod_{i} \prod_{j \neq i} ( z_{j} - z_{i} )^{p}} \end{array}$ ∝ $\prod_{i} F ( z_{i} )$ 这一事实,其中 $m = N_{e} ( N_{e} - 1 ) / 2$,因此有:
$$ \begin{array} {l} {{\Psi_{\mathrm{Laughin}} ( z_{1} , \dots , z_{N_{e}} ) \propto \displaystyle \prod_{i} F ( z_{i} ) \prod_{i < j} ( z_{j} - z_{i} ) =}} \\ {{\begin{array} {l c r} {{}} \\ {{\operatorname*{det} \left( \begin{array} {c c c c} {{F ( z_{1} )}} & {{z_{1} F ( z_{1} )}} & {{\dots}} & {{z_{1}^{N_{e} - 1} F ( z_{1} )}} \\ {{F ( z_{2} )}} & {{z_{2} F ( z_{2} )}} & {{\dots}} & {{z_{2}^{N_{e} - 1} F ( z_{2} )}} \\ {{\vdots}} & {{\vdots}} & {{\ddots}} & {{\vdots}} \\ {{F ( z_{N_{e}} )}} & {{z_{N_{e}} F ( Z_{N_{e}} )}} & {{\dots}} & {{z_{N_{e}}^{N_{e} - 1} F ( z_{N_{e}} )}} \end{array} \right) .}} \end{array}}} \end{array}\tag{1.90} $$通过这种方式,Laughlin 态可以表示为单个行列式,其中的轨道经过“重整化”,其精神类似于反流修正。
Laughlin 波函数的一个非常令人惊讶的预测是,在位置 $z_{0}$ 处创建一个“空穴”会损失总计 $e / m$ 的电荷,从而暗示了具有分数量子数和分数(任意子)统计的激发的存在(Arovas 等人,1984)。此外,在热力学极限下,基态简并度取决于空间的拓扑结构(Haldane, 1983; Haldane and Rezayi, 1985)。对于 $\nu = 1 / m$ 的 Laughlin 态,在亏格为 $g$ 的曲面上(例如,$g = 0$ 对应于球面,$g = 1$ 对应于环面),具有 $m^{g}$ 重简并的基态。这种简并并非自发对称性破缺(或哈密顿量的对称性)的结果,而是具有拓扑起源,因此对微扰具有鲁棒性(Wen and Niu, 1990; Wen, 1991)。
当 $m$ 为偶数整数时,Laughlin 态 (1.88) 也代表了适用于玻色子系统的合适变分波函数。特别地,对于 $m = 2$,它代表了不可压缩玻色子流体的最简单情况。后一种态是自旋模型中定义的 Haldane-Shastry 波函数 (1.82) 的二维推广。
在量子霍尔效应的背景下,已经引入了其他几种变分波函数来描述不同的填充因子。其中,特别重要的是由 Moore 和 Read (1991) 引入的所谓 Pfaffian 态,它应该描述了 $\nu = 5 / 2$ 的分数(即,第二朗道能级中的 $\nu = 1 / 2$)。Moore-Read 态具有 $p + i p$ 配对关联和电荷为 $e / 4$ 的非阿贝尔激发。就像 p 波超流体中的涡旋一样,这些准粒子是零能量的马约拉纳费米子态。后来,非阿贝尔任意子在其他量子霍尔态中也得到了进一步确立,例如 Read-Rezayi 态所描述的量子霍尔态(Read and Rezayi, 1999)。
1.5.7 巴丁-库珀-施里弗波函数#
凝聚态物理学中最著名的变分波函数之一来自于巴丁-库珀-施里弗(Bardeen-Cooper-Schrieffer, BCS)方法,该方法是为解释由电子-声子耦合引起的超导电性而提出的(Bardeen 等人,1957; Schrieffer, 1964)。在某些金属中,电子与晶格振动(声子)之间的耦合会诱导电子间的有效吸引,从而形成动量和自旋都相反(k, −k)的粒子束缚对。对于一个平移不变系统,BCS 波函数写作:
$$ | \Psi_{\mathrm{BCS}} \rangle = \exp \left( \sum_{k} f_{k} c_{k , \uparrow}^{\dag} c_{- k , \downarrow}^{\dag} \right) | 0 \rangle ,\tag{1.91} $$其中 $f_{k}$ 是配对函数。需要强调的是,BCS 波函数不具有固定的粒子数,它是所有可能(偶数)粒子数态的叠加;因此,它破坏了与电荷守恒相关的全局 $U(1)$ 对称性。
BCS 波函数是非相互作用 BCS 哈密顿量的基态,在后续内容中,我们将经常以其为出发点来定义关联波函数:
$$ \mathcal{H} = \sum_{k , \sigma} ( \epsilon_{k} - \mu_{0} ) c_{k , \sigma}^{\dagger} c_{k , \sigma} + \sum_{k} \Delta_{k} c_{k , \uparrow}^{\dagger} c_{- k , \downarrow}^{\dagger} + \mathrm{h . c .} ,\tag{1.92} $$其中 $\epsilon_{k}$ 给出能带结构,例如方程 (1.23) 中的能带结构,$\mu_{0}$ 是化学势,$\Delta_{k} = \Delta_{- k}$ 是(为简单起见,设为实数)单重态配对振幅。BCS 哈密顿量可以写成简单的 $2 \times 2$ 矩阵形式(忽略常数项):
$$ \mathcal{H} = \sum_{k , \sigma} \left( c_{k , \uparrow}^{\dag} c_{- k , \downarrow} \right) \left( \begin{array} {c c} {\epsilon_{k} - \mu_{0}} & {\Delta_{k}} \\ {\Delta_{k}} & {- \epsilon_{k} + \mu_{0}} \end{array} \right) \left( \begin{array} {c c} {c_{k , \uparrow}} \\ {c_{- k , \downarrow}^{\dag}} \end{array} \right) .\tag{1.93} $$$2 \times 2$ 矩阵可通过一个幺正变换对角化:
$$ \begin{array} {r} {\left( \begin{array} {c} {\beta_{k}} \\ {\gamma_{k}^{\dagger}} \end{array} \right) = \left( \begin{array} {c c} {u_{k}} & {- \nu_{k}} \\ {\nu_{k}} & {u_{k}} \end{array} \right) \left( \begin{array} {c} {c_{k , \uparrow}} \\ {c_{- k , \downarrow}^{\dagger}} \end{array} \right) ,} \end{array}\tag{1.94} $$其中 $u_{k}^{2} + \nu_{k}^{2} = 1$ 保证了反对易关系。然后,用 $E_{k}$ 表示 BCS 能谱:
$$ E_{k} = \sqrt{( \epsilon_{k} - \mu_{0} )^{2} + \Delta_{k}^{2}} ,\tag{1.95} $$我们得到(忽略常数项):
$$ \mathcal{H} = \sum_{k} E_{k} \left( \beta_{k}^{\dagger} \beta_{k} + \gamma_{k}^{\dagger} \gamma_{k} \right) .\tag{1.96} $$基态 $| \Psi_{\mathrm{BCS}} \rangle$ 通过以下条件得到:
$$ \beta_{k} | \Psi_{\mathrm{BCS}} \rangle = 0 ,\tag{1.97} $$$$ \gamma_{k} | \Psi_{\mathrm{BCS}} \rangle = 0 ,\tag{1.98} $$这直接导出了式 (1.91) 的形式,其中 $f_{k} = \nu_{k} / u_{k}$。
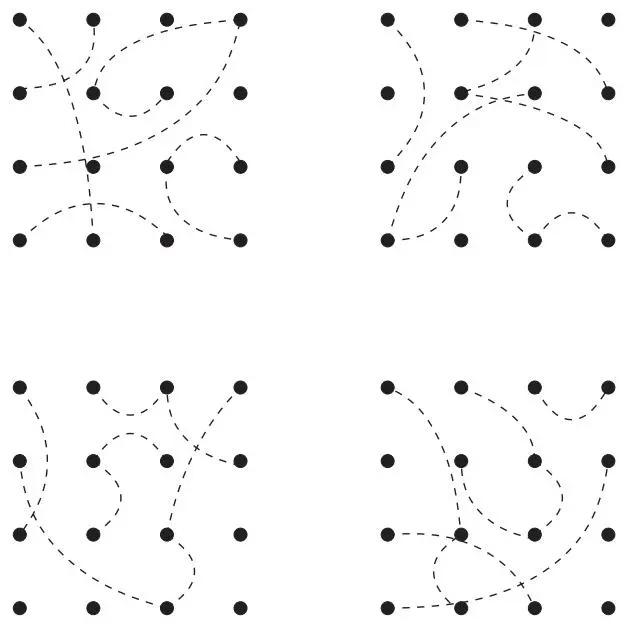
图1.2 在一个 $4 \times 4$ 的团簇中,我们展示了 BCS 波函数的四种单重态配对模式。虚线表示格点 (i, j) 之间的单重态配对。图中展示了包含 8 个单重态(即 16 个电子)的情况。注意,BCS 波函数允许存在双占据的格点构型,即两条虚线交汇于同一个格点的情况。
至此,将 BCS 态重写于实空间是很有用的:
$$ | \Psi_{\mathrm{BCS}} \rangle = \exp \left( \sum_{i , j} f_{i , j} c_{i , \uparrow}^{\dag} c_{j , \downarrow}^{\dag} \right) | 0 \rangle = \sum_{N_{p}} \frac{1} {N_{p} !} \left( \sum_{i , j} f_{i , j} c_{i , \uparrow}^{\dag} c_{j , \downarrow}^{\dag} \right)^{N_{p}} | 0 \rangle ,\tag{1.99} $$其中实空间的配对函数 $f_{i , j} = f_{j , i}$ 依赖于 $\mathbf{R}_{i} - \mathbf{R}_{j}$。因此,对于每个具有 $N_{e} = 2 N_{p}$ 个电子的扇区,波函数是晶格上所有可能的单重态配对模式的线性组合(见图 1.2)。
在 BCS 理论中,超导电性是金属相的一种不稳定性,后者由费米液体描述(Nozieres, 1964);在这里,直接的电子-电子排斥被有效屏蔽,并可作为一个小微扰处理,不会剧烈改变无相互作用图像。然而,声子的存在在电子之间诱发了吸引力,导致了形成电子对液体的不稳定性。在许多超导材料中,已明确 BCS 配对源于电子-声子耦合;在这种情况下,BCS 理论及其进一步的改进提供了精确的描述(Schrieffer, 1964)。相反,在某些化合物中,电子吸引的起源是否由声子或其他模式(例如电荷和/或自旋涨落)介导尚不明确。例如,在各种过渡金属氧化物中,有两个重要方面被认为是关键的:绝缘相的出现迹象以及屏蔽效应的缺失,这导致了强烈的电子-电子排斥。在一篇开创性论文中,Anderson(1987)提出了一种基于 Gutzwiller 投影 BCS 波函数的替代方法,我们将在下一节中进行描述。
1.5.8 共振价键(Resonating-Valence Bond)波函数#
高温超导电性的 RVB 理论基于 Anderson 及其合作者的工作(Anderson, 1987; Anderson et al., 1987; Baskaran and Anderson, 1988),他们提出当掺杂一个含有“预形成”单重态对的莫特绝缘体(Mott insulator)时,可能产生超导相。事实上,RVB 态描述了一种自旋单重态液体,最初是作为三角晶格上 $S = 1 / 2$ 海森堡模型(Heisenberg model)的变分基态提出的。关键特征是,当系统被掺杂时,RVB 绝缘体中的单重态变得可移动,从而形成真正的超导对。RVB 态的一个合适而优雅的表示是通过 Gutzwiller 投影 BCS 态给出的:
$$ | \Psi_{\mathrm{RVB}} \rangle = \mathcal{P}_{\infty} | \Psi_{\mathrm{BCS}} \rangle .\tag{1.100} $$由于Gutzwiller投影子强制每个格点只有一个电子,RVB波函数显然是绝缘的,没有密度涨落。Anderson (1987) 提出,对于未掺杂材料,RVB态的能量可能非常接近奈尔态。然而,对于一个一般的(平移不变的)配对函数 $f_{k} , | \Psi_{\mathrm{RVB}} \rangle$ 不具有长程磁序,它由指数级数量的单重态覆盖(singlet coverings)的线性组合描述。实际上,从包含了所有可能的单重态覆盖(包括两个自旋相反的电子占据同一个格点的构型——见图1.2)的BCS态出发,Gutzwiller投影子会湮灭那些具有重叠单重态的构型,并保留所有其他构型 (Gros, 1989),如图1.3所示。$f_{i , j} \neq 0$ 仅对最近邻格点成立的最简单情况称为短程RVB态,它是具有分数自旋激发(自旋子,spinons)和拓扑简并的有能隙绝缘体的一个重要例子。事实上,短程RVB的最低能量自旋激发是通过“打破”一个单重态对形成一个三重态来获得的,对于具有超交换耦合 $J$ 的海森堡哈密顿量,这需要花费能量 $E = O ( J )$。此外,在这个过程中产生的两个自旋-1/2客体(自旋子)不会束缚在一起,因为通过重新排列它们周围的其他单重态,它们可以分离而不需要任何额外的能量代价(见图1.4)。除了自旋子,短程RVB还支持不携带自旋的有能隙激发,即所谓的涡旋子(visons)(Kivelson et al., 1987; Read and Chakraborty, 1989; Senthil and Fisher, 2000)。在热力学极限下,基态具有一个依赖于定义短程RVB态的表面亏格(genus)$g$ 的简并度 $4^{g}$ (Read and Chakraborty, 1989)。与分数量子霍尔效应一样,这种简并与任何自发对称性破缺无关,而是具有拓扑起源。Oshikawa 和 Senthil (2006) 讨论了具有分数量子数(和统计)的激发存在性与拓扑序存在性之间的联系。
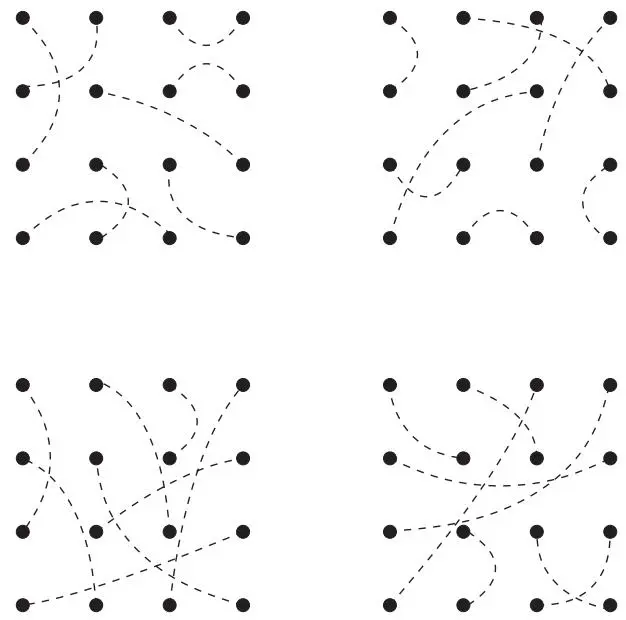
图1.3 在一个 $4 \times 4$ 的团簇中,我们展示了投影后BCS波函数(即RVB态)的四个单重态配对模式。虚线表示格点 $( i , j )$ 之间的单重态配对。图中展示了8个单重态的情况,即16个电子。与图1.2相反,这里所有构型都具有单一占据的格点,即每个格点总是有一条虚线伸出。
通过允许长程单重态,即考虑 $f_{i , j} \neq 0$ 对遥远格点对 $( i , j )$ 也成立,可以得到一般的(generic)长程RVB波函数。等价地,我们可以考虑一个一般的BCS哈密顿量并构造其基态。Gutzwiller投影态的物理性质应该反映BCS波函数的性质。特别是,BCS哈密顿量可能导致有能隙或无能隙的激发谱,这预计与RVB态的自旋激发有关。有能隙谱应该意味着有能隙的自旋激发(如短程RVB所示),而对于无能隙谱,对于短程哈密顿量,“打破”非常长程的单重态可能代价可以忽略,从而导致一个无能隙的RVB态。是否存在具有RVB基态的二维模型仍然是一个悬而未决的问题;然而,在各种阻挫海森堡模型中,(长程)RVB态提供了非常精确的变分能量 (Capriotti et al., 2001; Iqbal et al., 2011)。
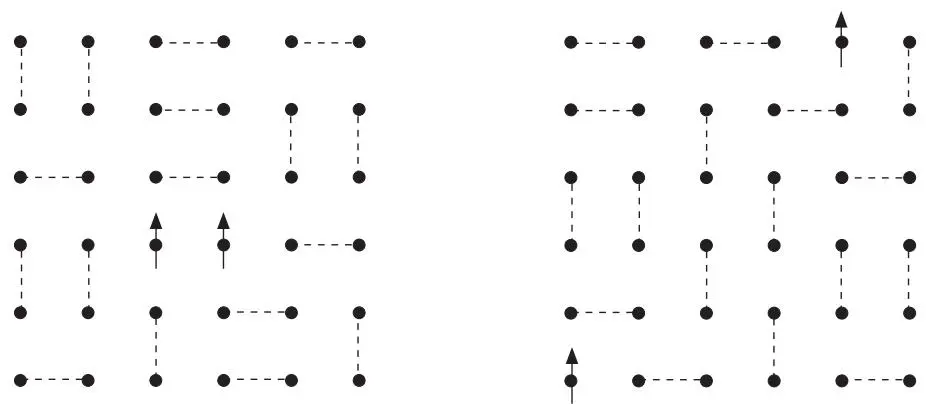
图1.4 在一个 $6 \times 6$ 的团簇中,一个单重态对被“打破”成一个三重态,带有两个自旋向上的自旋子(左图)。单重态(仅在最近邻格点)以虚线表示。自旋子可以彼此分离而不需要任何能量代价,因为单重态背景可以在它们周围重新排列(右图)。因此,它们代表了自旋 $S = 1 / 2$(且无电荷)的元激发。
我们想强调的是,式(1.100)的定义相当通用,允许在任意晶格几何结构上进行高效的蒙特卡罗采样。RVB波函数的另一种定义由梁等人(Liang et al., 1988)给出;然而,在这种情况下,只有对二分晶格(bipartite lattice)才能实现高效采样,而对于其他几何结构,变分蒙特卡罗方法存在符号问题(sign problem),这种问题通常严重到阻碍我们在大型团簇上获得可靠结果。
当考虑可移动空穴时(例如在式(1.33)的t−J模型内),RVB波函数描述了一个超导态,这一点已通过使用变分蒙特卡罗技术得到证明(Gros et al., 1987; Gros, 1988)。注意,在这种情况下,古茨威勒投影子(Gutzwiller projector)必须允许空位存在,例如 $\mathcal{P}_{\infty} \tilde{\mathcal{P}}_{\infty} =$ $\textstyle \prod_{i} ( 1 - n_{i , \uparrow} n_{i , \downarrow} )$。事实上,已有研究表明,RVB态是一个精确的变分拟设(Ansatz),可用于描述t−J模型在广泛参数范围内的基态(Sorella et al., 2002; Hu et al., 2012),尽管带有电荷和自旋调制的态也能给出具有竞争力的能量(White and Scalapino, 1998; Corboz et al., 2014)。
1.6 尺寸广延性#
在定义宏观系统的变分波函数时(即由具有固定密度的哈密顿量在热力学极限 $L \to \infty$ 下定义的系统),一个重要的概念是所谓的尺寸广延性(size extensivity)。这个术语借自热力学,其中广延量(extensive property)是指与系统尺寸成正比的性质(Bartlett, 1981)。粗略地说,如果小但宏观的子系统的耦合可以忽略不计,则该波函数是尺寸广延的;那么,波函数可以(除了边界修正外)写成独立因子的乘积,每个因子定义在给定的子系统中:
$$ | \Psi \rangle \approx \prod_{\mathrm{s u b - s y s t e m}} | \Psi_{\mathrm{s u b - s y s t e m}} \rangle .\tag{1.101} $$这样,对于局域哈密顿量 $\begin{array} {r} {\mathcal{H} \approx \sum_{\mathrm{s u b - s y s t e m}} \mathcal{H}_{\mathrm{s u b - s y s t e m}}} \end{array}$(即不同子系统之间的耦合在宏观尺度上可以忽略),总能量明确地由每个子系统的能量之和给出:
$$ \frac{\langle \Psi | \mathcal{H} | \Psi \rangle} {\langle \Psi | \Psi \rangle} \approx \sum_{\mathrm{{s u b - s y s t e m}}} \frac{\langle \Psi_{\mathrm{{s u b - s y s t e m}}} | \mathcal{H}_{\mathrm{{s u b - s y s t e m}}} | \Psi_{\mathrm{s u b - s y s t e m}} \rangle} {\langle \Psi_{\mathrm{s u b - s y s t e m}} | \Psi_{\mathrm{s u b - s y s t e m}} \rangle} ,\tag{1.102} $$即,这是一个与体积和粒子数成线性关系的广延量。这一定义与经典热力学中的标准概念非常相似,例如,正则分布由玻尔兹曼分布给出,$\mathcal{P} ( E ) \propto \exp ( - \beta E )$,其中 $\beta$ 是逆温度。尺寸广延性告诉我们,不同宏观子系统之间的纠缠在热力学极限下是可以忽略的;从这一点来看,它是满足所谓面积律(area law)的必要条件,而面积律是有能隙哈密顿量低能谱的一个著名性质(Eisert et al., 2010)。根据这一定义,尺寸广延波函数可以写成指数形式(例如贾斯特罗(Jastrow)或BCS波函数),其中指数包含一个尺寸广延算子,该算子允许总波函数在各个子系统之间进行因式分解。
1.6.1 尺寸广延性的一个简单模型#
考虑一个在具有L个格点的晶格上的声子简单模型,由以下哈密顿量描述:
$$ \mathcal{H} = \omega \sum_{i} a_{i}^{\dagger} a_{i} + g \sum_{i} ( a_{i}^{\dagger} + a_{i} ) ,\tag{1.103} $$(待续,原文结束处无更多内容)
其中 $a_{i}^{\dag} \left( a_{i} \right)$ 在格点 $i$ 上产生(消灭)一个声子。在每个格点上激发一个声子需要能量 $\omega$,而 $g$ 定义了决定原子核平衡位置的应力张力。该哈密顿量仅仅是作用于每个格点的无相互作用哈密顿量之和,每个格点可视为方程 (1.101) 中的一个子系统。基态由下式给出:
$$ | \Upsilon_{0} \rangle = \prod_{i} e^{- \gamma a_{i}^{\dagger}} | 0 \rangle ,\tag{1.104} $$其中 $\gamma = g / \omega$。其能量 ${\cal E}_{0} = - {\cal L} g^{2} / \omega$ 正确地为广延量,这与波函数是指数因子的乘积这一事实相符。因此,该模型的精确解显然是尺寸广延的,因为任何子系统与其他子系统之间没有相互作用。
为了强调波函数具有指数形式的重要性,我们考虑一个更简单的变分尝试函数(Ansatz):
$$ \vert \Psi_{\mathrm{lin}} \rangle = \left( 1 + \alpha \sum_{i} a_{i}^{\dagger} \right) \vert 0 \rangle .\tag{1.105} $$一个简单计算表明:
$$ E_{\mathrm{lin}} ( \alpha ) = \frac{\langle \Psi_{\mathrm{lin}} | \mathcal{H} | \Psi_{\mathrm{lin}} \rangle} {\langle \Psi_{\mathrm{lin}} | \Psi_{\mathrm{lin}} \rangle} = \frac{\omega \alpha^{2} L + 2 g \alpha L} {1 + L \alpha^{2}} .\tag{1.106} $$在热力学极限 $( L \to \infty )$ 下,对 $E_{\mathrm{lin}} ( \alpha )$ 的极小化不会产生广延能量:
$$ E_{\mathrm{lin}} ( \alpha ) \propto - \sqrt{L} ,\tag{1.107} $$这意味着方程 (1.105) 的线性尝试函数不是尺寸广延的。
1.6.2 经典映射#
在本节中,我们讨论变分波函数的一些一般特性。特别地,当我们关注对角算子(在选定的基集 $\{\left. x \right. \} )$ 中)时,对波函数 $| \Psi_{\mathrm{var}} \rangle$ 的量子期望值可以用相同空间维度下的有限温度经典配分函数来表示(Capello et al., 2006; Kaneko et al., 2016)。这种对应关系对于证明变分图像中量子相变是可能的非常有用,并使我们能够对波函数的尺寸广延性做出一些一般性陈述。为了证明量子期望值与经典配分函数之间的映射,让我们考虑一个基集 $\{\vert x \rangle \}$,其中粒子在晶格中具有确定的位置。那么,任何在此基中对角化的算子的量子平均值可以用经典分布表示为:
$$ \frac{\langle \Psi_{\mathrm{var}} | \mathcal{O} | \Psi_{\mathrm{var}} \rangle} {\langle \Psi_{\mathrm{var}} | \Psi_{\mathrm{var}} \rangle} = \sum_{x} \mathcal{P} ( x ) \langle x | \mathcal{O} | x \rangle ,\tag{1.108} $$其中 ${\mathcal{P}} ( x )$ 由下式给出:
$$ \mathcal{P} ( x ) = \frac{| \langle x | \Psi_{\mathrm{var}} \rangle | ^{2}} {\langle \Psi_{\mathrm{var}} | \Psi_{\mathrm{var}} \rangle} .\tag{1.109} $$由于 $\mathcal{P} ( x ) \geq 0$ 且 $\textstyle \sum_{x} {\mathcal{P}} ( x ) = 1$,波函数与有效经典势 $V_{\mathrm{cl}} ( x )$ 之间存在精确对应关系:
$$ \mathcal{P} ( x ) \equiv \frac{1} {\mathcal{Z}} e^{- V_{\mathrm{cl}} ( x )} .\tag{1.110} $$势能 $V_{\mathrm{cl}} ( x ) = - 2 \ln | \langle x | \Psi_{\mathrm{var}} \rangle |$ 的显式形式取决于变分波函数的选择。特别地,考虑方程 (1.64) 中的贾斯特罗(Jastrow)或贾斯特罗-斯莱特(Jastrow-Slater)态 $| \Psi_{\mathrm{var}} \rangle = \mathcal{I} | \Phi_{0} \rangle$ 是很有趣的。在这种情况下,我们有:
$$ V_{\mathrm{cl}} ( x ) = \sum_{i , j} \nu_{i , j} \left[ n_{i} ( x ) - n \right] \left[ n_{j} ( x ) - n \right] - 2 \ln | \Phi_{0} ( x ) | ,\tag{1.111} $$其中 $n_{i}(x)$ 是位点 i 上配置 $|x\rangle$ 的电子密度,即 $n_{i} |x\rangle = n_{i}(x) |x\rangle$,而 $\Phi_{0}(x) = \langle x | \Phi_{0} \rangle$ 是非相互作用态在配置 $|x\rangle$ 上的振幅。方程(1.111)的第一项是两体势,描述了一个带电粒子的经典模型(例如,在费米子情形中,$n_{i}(x)=1$ 代表"背景"电荷,而 holon 和 doublon 分别携带电荷 +1 和 −1),这些粒子通过给定的势能相互相互作用。方程(1.111)的第二项给出了一个包含多体效应的通用势能。然而,当密度涨落被抑制时(例如,存在大的 Gutzwiller 因子时),二次项给出了最相关的贡献。在这种情况下,我们可以将赝势 $\beta$ 的整体尺度(即 $\nu_{i, j} = \beta \overline{\nu}_{i, j}$)显式地视为一个逆经典温度。通过使用这类 Jastrow-Slater 波函数,Kaneko 等人 (2016) 已经证明,在变分方法中,当改变 Jastrow 因子 $\beta$ 的强度时,自发对称性破缺现象是可能的。更精确地说,即使非相互作用态 $|\Phi_0\rangle$ 和 Jastrow 因子 $\mathcal{I}$ 都保留所有晶格和自旋对称性,也能获得明确的序的迹象。我们想强调一个事实:只要赝势 $\nu_{i, j}$ 产生一个稳定的经典模型,Jastrow 波函数就是尺寸广延的。
1.7 投影技巧 (Projection Techniques)#
变分波函数可以通过使用所谓的投影技巧来改进,这些技巧可以滤除"初始"(或试探)变分态的高能分量。其核心思想非常简单,并且依赖于精确基态可以通过应用所谓的幂方法 (power method) 来获得这一事实;让我们取一个初始波函数 $|\Psi_0\rangle$,它可以选择为最优变分态 $|\Psi_{\mathrm{var}}\rangle$。只要初始态 $|\Psi_0\rangle$ 与精确基态 $|\Upsilon_0\rangle$ 有有限的重叠,我们就有:
$$ \operatorname*{lim}_{n \to \infty} ( \Lambda - \mathcal{H} )^{n} | \Psi_{0} \rangle \propto | \Upsilon_{0} \rangle ,\tag{1.112} $$其中 $\Lambda$ 是一个对角算子 (diagonal operator),满足 $\Lambda_{x, x} = \lambda$,$\lambda$ 是一个稍后指定的实数。事实上,方程(1.112)可以通过迭代实现,定义:
$$ | \Psi_{n + 1} \rangle = ( \Lambda - \mathcal{H} ) | \Psi_{n} \rangle .\tag{1.113} $$然后,使用初始态的展开式(1.39),我们有:
$$ ( \Lambda - \mathcal{H} )^{n} | \Psi_{0} \rangle = \sum_{i} a_{i} ( \lambda - E_{i} )^{n} | \Upsilon_{i} \rangle = $$$$ ( \lambda - E_{0} )^{n} \left[ a_{0} | \Upsilon_{0} \rangle + \sum_{i \ne 0} a_{i} \left( \frac{\lambda - E_{i}} {\lambda - E_{0}} \right)^{n} | \Upsilon_{i} \rangle \right] .\tag{1.114} $$通过选择 $\lambda$ 使得:
$$ \begin{array} {r} {\mathrm{Max}_{i} | \lambda - E_{i} | = | \lambda - E_{0} | ,} \end{array}\tag{1.115} $$即对于 $\lambda > ( E_{\mathrm{max}} + E_{0} ) / 2$,其中 $E_{\mathrm{max}}$ 是 $\mathcal{H}$ 的最大特征值,当 $n \to \infty$ 时,展开式 (1.114) 中的基态分量增长远快于其他所有分量,从而得到基态 $| \Upsilon_{0} \rangle$,仅差一个无关紧要的归一化因子 $a_{0} ( \lambda - E_{0} )^{n}$。注意到 $\left| {\Psi_{n}} \right.$ 向 $| \Upsilon_{0} \rangle$ 的收敛精度随 $n$ 呈指数增长,即误差正比于 $\delta^{n}$,其中 $\delta = ( \lambda - E_{1} ) / ( \lambda - E_{0} )$。
当哈密顿量稀疏时,式 (1.113) 的迭代过程在计算上是可行的,这适用于局域哈密顿量(local Hamiltonian),其中包含涉及少数电子且距离相对较近的非对角过程。此时,尽管可能构型 |x 的数量随粒子数呈指数增长,但每当哈密顿量作用于单个构型时,它只会生成相对较少的构型。因此,$\mathcal{N} \times \mathcal{N}$ 矩阵 $H_{x , x^{\prime}}$ 在总共 $\mathcal{N}^{2}$ 个元素中仅有 ${O} ( L \times \mathcal{N} )$ 个非零元素。由于矩阵的稀疏性,每次迭代 (1.113) 相对容易执行,因为只需要知道非零矩阵元:
$$ \Psi_{n + 1} ( x^{\prime} ) = \sum_{x} ( \lambda \delta_{x^{\prime} , x} - \mathcal{H}_{x^{\prime} , x} ) \Psi_{n} ( x ) ,\tag{1.116} $$其中 $\Psi_{n} ( x ) = \langle x | \Psi_{n} \rangle$。只要整个希尔伯特空间(Hilbert space)能容纳在计算机内存中,该迭代步骤就可以精确执行,只需使用两个维度为 ${\mathcal{N}}$ 的向量,即 $\Psi_{n + 1} ( x )$ 和 $\Psi_{n} ( x )$。另一方面,当希尔伯特空间的维度过大而无法存储时,迭代过程可以随机地实现,我们将在第8章中描述这一点。
最后,我们提及另一种滤除试探波函数(trial wave function)高能分量的方法,即考虑虚时传播(imaginary-time propagation):
$$ \operatorname*{lim}_{\tau \to \infty} e^{- \tau \mathcal{H}} | \Psi_{0} \rangle \propto | \Upsilon_{0} \rangle .\tag{1.117} $$事实上,如前所述,利用式 (1.39) 对初始态的展开,我们有:
$$ e^{- \tau \mathcal{H}} | \Psi_{0} \rangle = \sum_{i} a_{i} e^{- \tau E_{i}} | \Upsilon_{i} \rangle = e^{- \tau E_{0}} \left[ a_{0} | \Upsilon_{0} \rangle + \sum_{i \neq 0} a_{i} e^{- \tau ( E_{i} - E_{0} )} | \Upsilon_{i} \rangle \right] ,\tag{1.118} $$这表明当 $\tau \to \infty$ 时,所有 $i \neq 0$ 的分量相对于基态都呈指数抑制;因此,该过程得到基态 $| \Upsilon_{0} \rangle$,仅差一个无关紧要的归一化因子 $a_{0} \exp ( - \tau E_{0} )$。注意,当能谱没有上界(即 $E_{\mathrm{max}} = \infty$)时,必须考虑这种方法,因为条件 $\lambda > ( E_{\mathrm{max}} + E_{0} ) / 2$ 无法满足。虚时传播常常通过特罗特近似(Trotter approximation)在随机方法中实现,我们将在第11章讨论。
第二部分 概率与抽样